
医療機器規制デューデリジェンス: バイヤー向けの市場参入文書チェックリスト
EU MDRにおけるCEマーキング:医療機器バイヤーが確認すべきこと
出典: INTCO Medical|2026年10月31日
EU向け医療機器を調達するとき、CEシンボルは出発点にすぎません。いくつかの点を結び付ける必要があります。つまり、意図された用途、正確なモデル、法定製造業者を関連付けることです。さらに、適合評価経路、ラベル、取扱説明書(IFU)、実際に受け取る製品も確認しなければなりません。本ガイドは、EU MDRにおけるCEマーキングを購買・品質チームにとって分かりやすく説明します。
適用されるCEマーキング要件は、製品の意図された用途と規制上の分類によって異なります。医療機器、個人用保護具、一般消費財は、異なるEU適合評価要件に従う場合があります。製品カタログはヒントを与えてくれます。しかし、実際の機器ファイルの代わりには決してなりません。
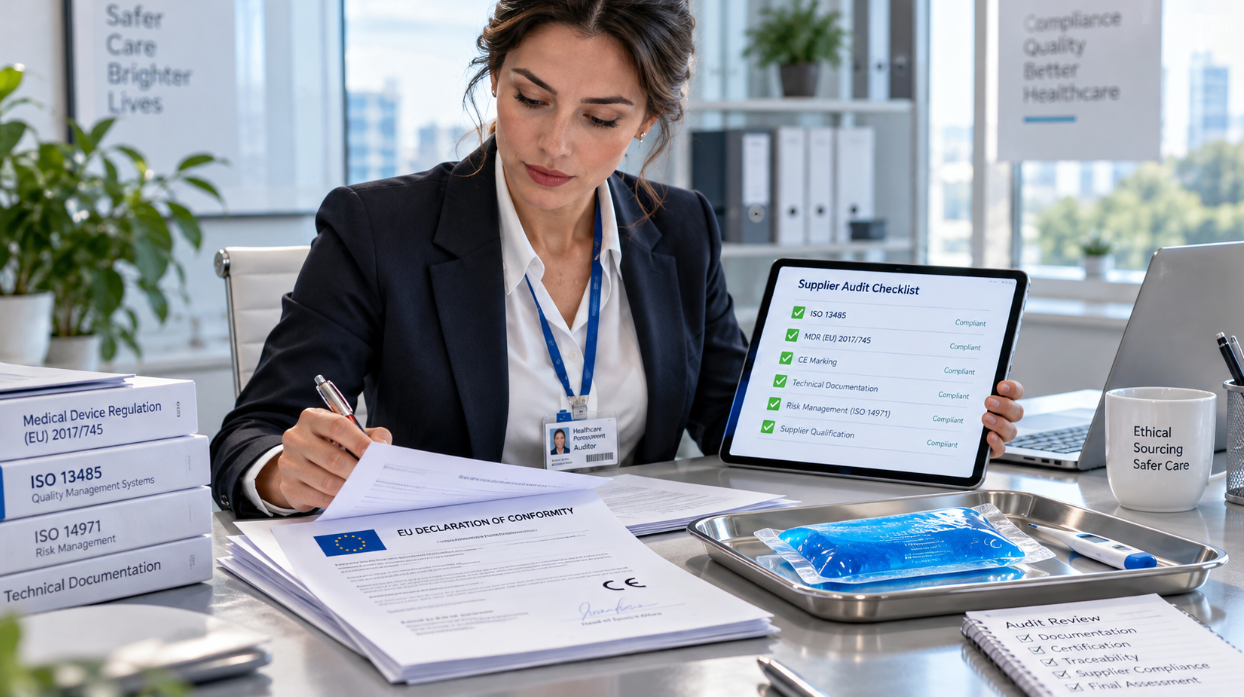
EU MDRのCEマーキングはバイヤーに何を教えてくれるか?
CEマークは、製造業者が関連する適合評価手続に従い、適用されるEU要件への機器の適合性を宣言したことを示します。機器の分類と適合評価経路によっては、ノーティファイドボディが関与する場合もあります。ここでの大きなルールブックは規則(EU)2017/745、通称MDRです。機器のリスクの程度と用途が、どの経路を取るかを決めます。この分類が、必要な証拠とノーティファイドボディの関与の要否も決めます。
意図された用途と機器の識別から始める
まず機器の正確な用途を記録します。具体的な使用者を特定します。使用場所を記録します。モデル、サイズ、バージョンを文書化します。利用可能であればUDIを収集します。次に、これらの事実をラベルとIFUと直接照合します。当初の営業資料と一致していることを確認します。発注書を使って検証します。打撲した膝のための基本的な保冷剤はシンプルな基準に従います。しかし、実際の病状を治療すると主張すると、規制上のルールは一瞬で変わります。
責任主体を特定する
次に、実際に誰が責任を負うのかを把握します。法定製造業者を確認します。製造業者がEU域外にある場合は、EU授権代表を特定します。輸入業者と流通業者もリストアップする必要があります。すべての名称と住所を注意深く確認します。関連する経済事業者の名称・住所・役割が、該当文書、ラベル、包装、出荷記録を通じて一貫しているかを検証します。これがEU MDRコンプライアンスの第一歩です。
承認前にどのような文書を要求すべきか?
正確なSKUに対応する最新の書類を必ず要求します。製品をファミリーとしてまとめている場合は、その書類を入手します。すべての書類の日付とバージョンを書き留めます。誰が保有し、何をカバーするかを記録します。ページの一つひとつが、購入したい品目について語っていなければなりません。
文書 | 確認ポイント |
EU適合宣言書(DoC) | 製造者と機器名を確認します。使用されたMDRの経路と規則を確認します。署名者と日付を確認します。 |
ノーティファイドボディ証明書 | 発行機関を確認します。有効か?範囲、試験実施施設、機器ファミリー、厳格な制限を確認します。 |
ラベル・包装アート | CEマーク、モデル、ロット番号またはシリアル番号を確認します。製造者、代表者、警告、UDI情報を確認します。 |
取扱説明書(IFU) | 目的を確認します。誰が使うのか?警告、保管条件、使用禁止事項、正しい言語を確認します。 |
品質・試験記録 | 一致するISO 13485の範囲を確認します。リスク評価、試験結果、包装規則、有効期限を確認します。 |
輸入業者・代表者記録 | 明確なトレーサビリティデータを確認します。苦情窓口を確認します。保管と輸送の状況を確認します。 |
「医療機器のEU適合宣言書」とは、その特定の品目に対する実際の署名済み文書を指します。単純なISO 13485証明書は全体の品質確認には役立ちます。しかし、機器そのものが試験に合格したことの証明にはなりません。
ノーティファイドボディ証明書はいつ重要か?
常にノーティファイドボディが必要でしょうか?いいえ。機器のクラスと選択した経路によります。まず、主な用途に対する規則経路を確認します。次に、欧州委員会の公式リストで評価機関を調べます。証明書の表紙だけではなく、別添ページすべてを要求してください。
証明書の範囲を確認する
ノーティファイドボディ証明書のMDRレビューでは、4桁の番号を探します。法定製造業者、製造拠点、機器ファミリーを突き合わせます。正確なMDR規則、日付、制限を確認します。自分の特定モデルがそのリストに載っていることを完全に確認します。一般的なファミリー証明書が、あなたの正確なバージョンを除外していることがあります。
規則で要求される場合、箱の実際のCEマークにはその4桁の番号が表示されます。確認作業は必ず、その宣言された経路に結び付けてください。
製品と輸入業者の記録をどう確認するか?
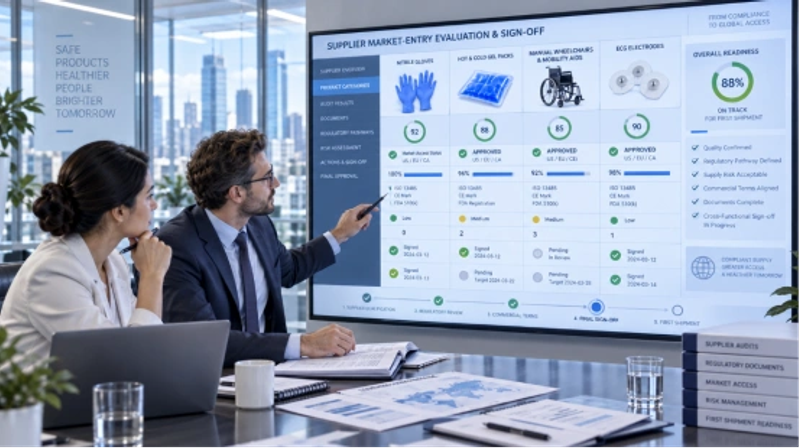
シンプルなMDRバイヤーチェックリストを用意します。注文を経理部門に送る前に行います。実物サンプルをラベルと箱の横に置きます。IFU、DoC、証明書の範囲と比較します。最後に発注書を確認します。モデル、ロット番号、UDI、警告、用途を見ます。
受け取ったサンプルの6つの確認
- ラベルの鮮明な写真を撮ります。モデル、ロット、シリアル番号、UDIを書き留めます。
- ラベルとIFUを署名済みDoCの横に置き、一致することを確認します。
- CEマークをよく確認します。4桁のノーティファイドボディ番号が必要か?必要なら見つけます。
- 製造者とEU代表者の情報が正しいことを確認します。
- サンプルを承認済みアートと購買仕様書と比較します。
- 確認済みの書類をすべて保存します。販売者のメール、確認者名、日付を保管します。
チームが医療機器のCE証明書類を確認する場合、この机上チェックは非常に役立ちます。奇妙なUDI、誤った範囲、不正な日付を見つけたら、その場で止まってください。支払い前に問題を指摘してください。
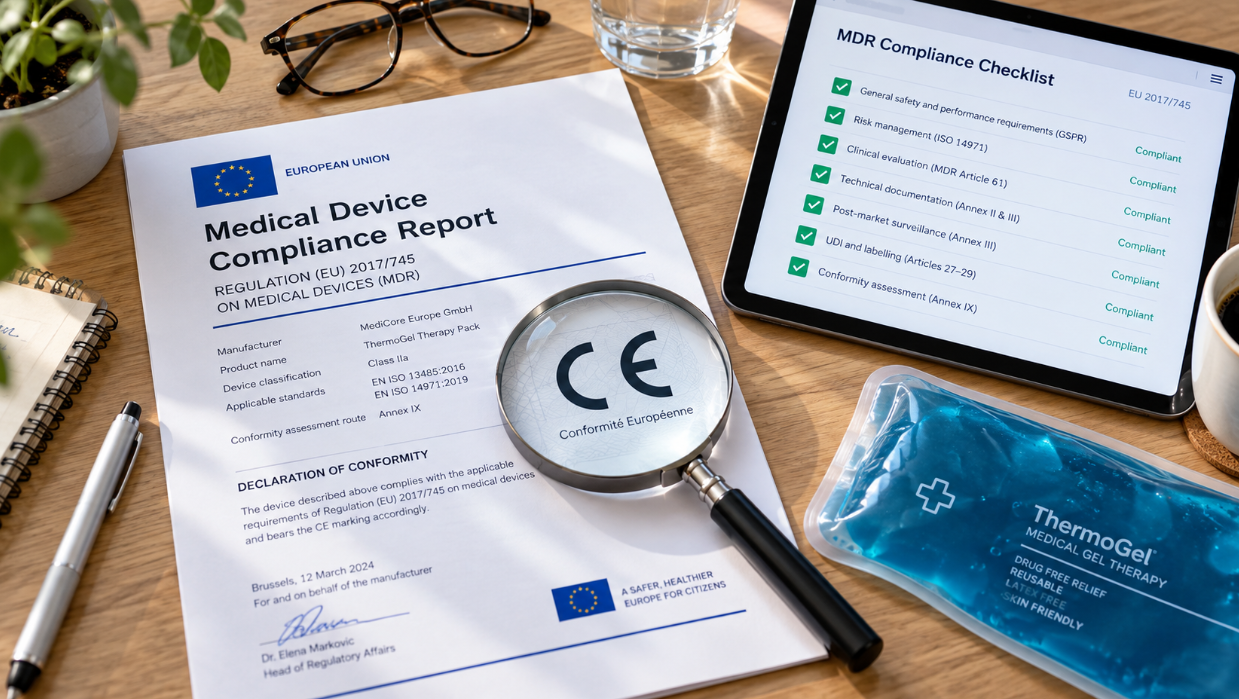
医療機器輸入業者のEU要件を確認する
輸入業者は重い責任を負います。製造業者の試験、DoC、技術文書を確認しなければなりません。さらに、ラベル、IFU、必要に応じてUDIも検査します。この主体には、トレーサブルな名称と実在住所が必要です。安全な保管と輸送に関する厳格なガイドラインを策定する必要があります。苦情および不良品管理の信頼できるシステムも不可欠です。契約については、第13条の具体的義務を必ず評価してください。
2026年製品カタログは何の確認に役立つか?
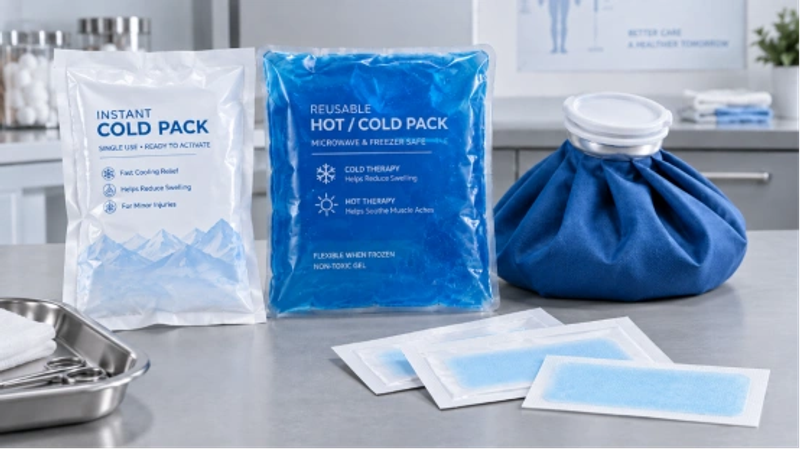
2026年版カタログは、書類を要求するための迅速な出発点です。多くの品目を掲載しています。手、呼吸器、顔面の保護具があります。身体保護、ECG・ESU機器、パーソナルケア・消毒用品も掲載されています。温冷製品や車いすリハビリ製品も含まれます。
カタログ製品 | 表示されるマーク | バイヤーの質問 |
瞬間冷却剤、p. 55 | CE 0197、FDA、EN ISO 13485 | サイズ、モデル、用途は?DoCと範囲はこのSKUに合致するか? |
アイスバッグ、p. 56 | CE(クラスI自己宣言)、FDAデバイス登録 | 最新バージョンとラベルはどの規則経路に対応するか? |
瞬間温熱剤、p. 58 | CE 0197、FDA、EN ISO 13485 | この品目とその用途は証明書の範囲に含まれるか? |
ジェルパック、p. 60 | CE 0197、FDA、EN ISO 13485 | どの材料、モデル、アートが管理されているか? |
解熱冷却パッチ、p. 64 | CE(クラスI自己宣言)、EN ISO 13485 | 現在のEUファイルにはどのクラスと用途が記載されているか? |
注:FDA施設登録およびデバイスリストへの掲載は、FDA承認や510(k)クリアランスを意味しません。CEマーキングの経路と認証要件は、製品の規制上の分類によって異なります。
カタログのマークはほんの小さな手がかりです。品目のスクリーニングに役立ちます。必ずSKU固有のDoCと証明書の範囲を要求してください。ラベル、IFU、トレーサビリティ書類を入手してから、品目をMDR準拠と判断してください。
INTCO Medicalはトレーサブルな購買ファイルをどう支えるか?
多様な医療品目を購入する場合、書類の管理が業務の大きな部分を占めます。INTCO Medicalは幅広い製品を販売しています。医療消耗品、温冷療法製品、ECGアクセサリーがあります。パーソナルケア用品やリハビリ機器も扱っています。そのため、サプライヤー監査を一括で行うことができます。ただし、個々のSKUについては厳格なルールを維持します。
何より優れているのは、製品ごとの詳細な情報です。カタログにはサイズ、素材、使用方法が記載されています。包装形態や、一部品目の明確な認証マークも示されています。これらの情報を使ってRFQを作成し、サンプルを計画します。その後、対応するDoCと試験結果を要求します。ラベルアートを入手し、部品変更の通知方法を確認してください。
FAQ
Q1: CEマークだけでEU MDR準拠を証明できますか?
A: いいえ。CEマークは、製造業者が関連する適合評価手続に従い、適用されるEU要件への適合性を宣言したことを示すものです。署名済みDoCとノーティファイドボディの証跡をまだ収集する必要があります。また、購入する品目のラベル、IFU、正確な機器情報、範囲も必要です。
Q2: EUバイヤーは最初に何を要求すべきですか?
A: まず正確なモデルと意図された用途を確認します。最新の医療機器EU適合宣言書を入手します。該当する場合は、ラベル、IFU、ノーティファイドボディ証明書の範囲の全ページを入手します。
Q3: すべての機器にノーティファイドボディ証明書が必要ですか?
A: いいえ、MDRクラスと選択した評価経路によって異なります。その品目の具体的な規則経路を確認してください。その後、証明書と範囲を発行機関に確認します。
Q4: 医療機器輸入業者の主なEU要件は何ですか?
A: 製造者の試験、DoC、技術文書を確認する必要があります。ラベル、IFU、必要に応じてUDIを確認します。また、適切な保管、明確なトレーサビリティ、苦情対応、不良品への対応計画も確認します。
Q5: カタログのCEマークをバイヤーはどう使うべきですか?
A: 単なるヒントとして扱います。さらに質問するために使います。SKU固有の正確なDoCと証明書の範囲を要求します。ラベル、IFU、自分の品目を法定製造業者と実際の用途に結び付ける書類を入手します。