医療機器規制デューデリジェンス: バイヤー向けの市場参入文書チェックリスト
医療機器の品質管理: サプライヤーの承認前にバイヤーが確認すべきこと
出典: INTCO Medical|2026年10月02日
サプライヤーの承認は、品質システムと購入予定の製品を結び付ける記録に基づく必要があります。証明書によってレビューが開始されます。プロセスデータ、テスト方法、ロット履歴、応答時間は、製造中に医療機器の品質管理が機能しているかどうかを示します。原材料の入荷から出荷、現場での苦情までの証拠の証跡を構築します。
品質マネジメントシステムで何を確認する必要がありますか?
品質管理システムは、文書管理、生産、検査、苦情、是正措置のルールを設定します。認定中に、これらのルールがデバイス ファミリおよび提案された製造サイトでどのように機能するかを確認します。
証明書の範囲と監査証拠
ISO 13485サプライヤーの場合は、現在の証明書、発行機関、有効期限、対象サイト、範囲をリクエストします。購入計画の製品および活動に範囲を合わせてください。最新の外部監査の概要、未解決の調査結果、閉鎖の証拠、内部監査のスケジュールを求めます。この品質監査証拠は承認ファイルに含まれています。
米国向けデバイスの場合は、サイトが2026年2月2日発効のFDA品質管理システム規制と、その該当するデバイス要件に従っていることを確認してください。
CAPAとマネジメントレビュー
サプライヤーが根本原因分析、是正措置、有効性検証などの是正措置と予防措置をどのように管理しているかをレビューします。管理レビューが関連する品質システムのパフォーマンスとフォローアップ活動をカバーしていることを確認します。詳細な記録は、適用される機密保持取り決めに基づいて、必要に応じて確認される場合があります。閉鎖後に欠陥が再発する場合は、是正措置または有効性チェックにさらなる検討が必要であることを示している可能性があります。
再現性のある出力を証明する生産管理はどれですか?
工場の設備は、承認された設定、訓練を受けたオペレーター、保守されたツール、および検証されたプロセスがその使用を管理する場合に重要になります。医療機器サプライヤーの監査は、実際の生産ルートを通じて1つの代表的なロットを追跡する必要があります。この散歩からは、会議室での洗練されたプレゼンテーション以上のことが明らかになることがよくあります。
材料、プロセス、およびリリース ゲート
3つのリンクされた制御ステージをマップします。
コントロールゲート | 要求する証拠 | バイヤーチェック |
受入品質管理 | 材料仕様、サプライヤーステータス、サンプリング記録、試験結果 | ロットの同一性が生産記録と一致する |
工程内品質管理 | 承認されたパラメータ、最初のピースチェック、欠陥ログ、機器のステータス | 限界と反応計画が記録される |
最終的な品質管理 | 完成品結果、パッケージチェック、リリース署名 | すべての合格基準には結果があります |
たとえば、使い捨て手袋のロットの場合、原材料の同一性を寸法、目視検査、引張データ、漏れ試験の結果と結びつけます。マスクまたは防護服の場合は、記載されている使用目的を使用して、濾過、通気性、縫い目、バリア、または取り付けテストを選択してください。仕様には、メソッド、制限、サンプルサイズ、および処理ルールを指定する必要があります。
検証と測定の制御
重要なプロセスの出力を後で完全に検証できない場合でも、そのプロセスが適切に検証されていることを確認します。必要に応じて、合意された機密保持取り決めに基づいて、関連する検証証拠をレビューします。このプロセス検証では、承認された動作限界を定義する必要があります。校正ステータス、測定範囲、精度、許容範囲外の処理を確認します。
無菌、患者と接触する、または賞味期限に関する主張には、滅菌検証、ISO 10993生体適合性の証拠、包装検証、輸送試験、経年変化データも必要となる場合があります。これは、仕様に濾過、耐液性、または保存期限が記載されている場合、フェイスマスクなどの製品ファミリーに適用されます。証拠セットは主張と使用目的と一致していなければなりません。
トレーサビリティと変更管理をどのようにテストしますか?
トレーサビリティは、チームが完全な記録を迅速に取得できる場合に役立ちます。監査中に机上演習を実行します。完成したロットを選択し、サプライヤーに材料、ライン、日付、オペレーター、検査、逸脱、承認のリリースを追跡するよう依頼します。
ロット記録とリコールの準備状況
効果的なバッチトレーサビリティにより、出荷されたユニットまたはカートンが生産、テスト履歴、ロットリリース記録にリンクされます。サプライヤー品質協定で取得目標を設定し、実行の時間を設定します。サプライヤーに、1つの原材料ロットを、影響を受けるすべての完成ロットまで追跡するよう依頼してください。この2番目の方向は、潜在的な再現母集団を定義します。
制御された変更
書面による通知と購入者の承認が必要な変更をリストします: 材料源、配合、設計、工具、プロセスパラメータ、試験方法、包装、ラベル、ソフトウェア、滅菌ルート、製造サイト。通知期間と必要な証拠を設定します。小さなカートンやラベルの編集は、登録記録や市場リリースに影響を与える可能性があります。多忙な立ち上げチームは、そのリンクを見逃してしまうことがあります。
承認ファイルにはどのような規制および製品の証拠が含まれますか?
会社登録には組織ステータスが表示されます。デバイス固有の規制文書には、提案されたモデル、バリアント、および使用目的がターゲット市場に必要なルートを持っているかどうかが示されます。法的な製造元、サイト、製品コード、分類、および仕向国に照らして文書を確認します。
製品レベルのドキュメント マトリックス
SKUごとに1つのマトリックスを作成します。
- 承認された仕様と署名されたサンプル記録
- 該当する登録、上場、宣言、または証明書
- ISO 14971に準拠したリスク管理成果
- 製品テストレポートとラボのステータス
- ラベル、使用説明書、言語、UDI、および保存期間の証拠
- 苦情、警戒、現場行動の責任
セット全体の名前、モデル番号、規格、日付、レポート サンプルを確認します。有効な企業証明書では、すべてのデバイスのコンプライアンスを確立することはできません。承認ファイルには、購入した商品をカバーする記録が必要です。
サプライヤーの承認決定をどのように採点する必要がありますか?
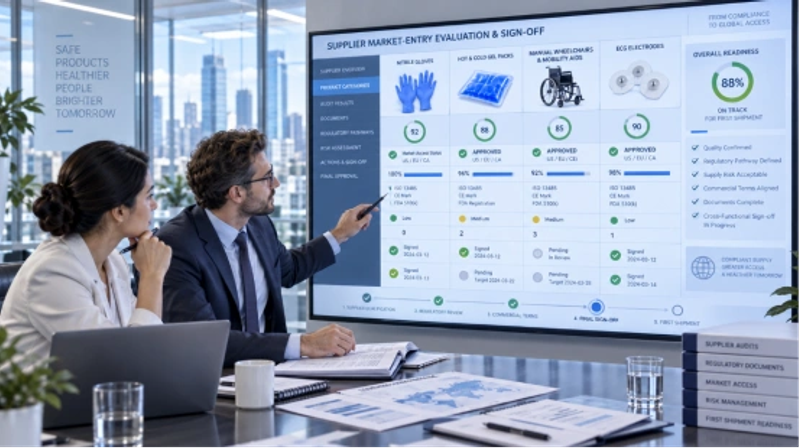
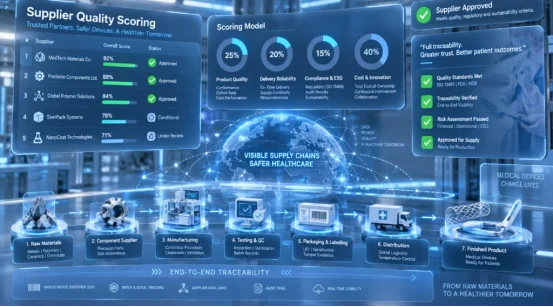
加重スコアにより、商業的な圧力が静かに品質のしきい値を下げることを防ぎます。最初に必須ゲートを設定してから、残りの証拠をスコア化します。サプライヤーの承認には、最初の商用ロットの前に重要なギャップを埋めることが必要です。
実用的な承認モデル
レビューエリア | 推奨体重 | 承認の証拠 |
品質システムと監査履歴 | 25% | 現在の範囲、監査ステータス、是正措置プロセス |
プロセスとテストの管理 | 25% | 管理計画、検証、ロット結果 |
規制適合性 | 20% | 製品および市場ドキュメントのマトリックス |
トレーサビリティと変更管理 | 15% | タイムトレース、通知手順 |
苦情と供給への対応 | 15% | エスカレーションパス、苦情処理プロセス、継続計画 |
サプライヤー資格チェックリストを使用して、3つの結果 (承認、期限付きのアクションを伴う条件付き承認、または拒否)を記載します。根拠、所有者、期日、再評価間隔を記録します。認定された供給元を、許可された製品とサイト範囲とともに承認されたサプライヤー リストに追加します。価格、リードタイム、生産能力は調達の決定事項に含まれますが、重大な品質や規制上のギャップが依然として承認の関門となります。
バイヤーは関連製品カテゴリ全体でこれらのチェックをどこに適用できますか?
証拠要件が修正されると、同じ承認ロジックで複数の使い捨て製品ラインをサポートできるため、カテゴリのカバレッジが役立ちます。サプライヤーは、SKUごとに個別の仕様、リスク ファイル、テスト セット、リリース レコードを必要とします。
幅広いカテゴリーと品質証拠を結び付ける
INTCO Medicalは、使い捨て手袋、マスク、防護服、ケア製品に及ぶ製品ポートフォリオを紹介します。このカテゴリ範囲は、購入者が1つのプログラムを通じてアートワーク、出荷計画、文書レビューを調整するのに役立ちます。製品の受け入れはカテゴリごとに異なります。
手袋の素材、寸法、物理的テスト、漏れ基準を定義し、マスクとアパレルについては個別の濾過、構造、またはバリア チェックを使用します。製造ロットのサンプル、管理された仕様、テスト記録、およびレビュー対象の正確な項目に関連付けられた市場文書を求めます。これにより、製品レベルの証拠を保存しながら、承認チームに1つの作業チャネルが提供されます。
よくある質問
Q1: サプライヤーの承認時に最初に確認する書類は何ですか?A: ISO 13485証明書から始めて、そのサイト、範囲、発行者、有効期限を提案された製品および製造活動と照らし合わせて検証します。
Q2: サプライヤーのCAPAプロセスでバイヤーは何を確認する必要がありますか?A: 苦情と不適合がどのように調査されるか、根本原因がどのように特定されるか、是正措置の有効性がどのように検証されるかを確認します。詳細なCAPA記録は機密保持要件の対象となる場合があります。
Q3: バッチ トレーサビリティはなぜ効果的ですか?A: システムは、完成したロットを材料、生産条件、検査、逸脱、リリース、出荷記録に関連付け、影響を受けた材料を追跡します。
Q4: 証明書は工場監査に代わるべきですか?A: 証明書は、定義された管理システムの範囲を確認します。監査では、サイトがこれらのコントロールを製品、プロセス、記録にどのように適用するかをテストします。
Q5: サプライヤーはいつ条件付き承認を受けるべきですか?A: 定義された所有者とコントロールとの限定された日付付きのギャップに使用します。商業生産の前に、重要な規制、安全性、トレーサビリティ、または検証のギャップを埋める必要があります。