Debida diligencia regulatoria de dispositivos médicos: una lista de verificación de documentos de entrada al mercado para compradores
Control de calidad de dispositivos médicos: lo que los compradores deben verificar antes de la aprobación del proveedor
DE: INTCO Medical|02 oct 2026
La aprobación del proveedor debe basarse en registros que conecten el sistema de calidad con el producto que planea comprar. Un certificado inicia la revisión. Los datos del proceso, los métodos de prueba, el historial de lotes y los tiempos de respuesta muestran si elcontrol de calidad de los dispositivos médicosfunciona durante la producción. Cree un rastro de evidencia desde el material entrante hasta el envío liberado y la queja de campo.
¿Qué se debe verificar en el sistema de gestión de calidad?
Un sistema de gestión de calidad establece las reglas para el control de documentos, la producción, la inspección, las quejas y las acciones correctivas. Durante la calificación, verifique cómo funcionan esas reglas en su familia de dispositivos y en el sitio de fabricación propuesto.
Alcance del certificado y evidencia de auditoría
Para unproveedor ISO 13485, solicite el certificado actual, el organismo emisor, la fecha de vencimiento, los sitios cubiertos y el alcance. Haga coincidir el alcance con el producto y la actividad en su plan de compra. Solicite el resumen de auditoría externa más reciente, los hallazgos abiertos, la evidencia de cierre y el cronograma de auditoría interna. Esta evidencia de auditoría de calidad pertenece al expediente de aprobación.
Para los dispositivos destinados a EE. UU., confirme que el sitio cumpla con el Reglamento del sistema de gestión de calidad de la FDA, vigente desde el 2 de febrero de 2026, y sus requisitos de dispositivo aplicables.
CAPA y revisión de la gestión
Revisar cómo el proveedor gestiona las acciones correctivas y preventivas, incluido el análisis de causa raíz, las acciones correctivas y la verificación de la eficacia. Confirmar que la revisión de la dirección cubra el desempeño relevante del sistema de calidad y las acciones de seguimiento. Los registros detallados podrán revisarse cuando corresponda según los acuerdos de confidencialidad aplicables. Los defectos recurrentes después del cierre pueden indicar que las acciones correctivas o los controles de eficacia requieren una revisión adicional.
¿Qué controles de producción demuestran una producción repetible?
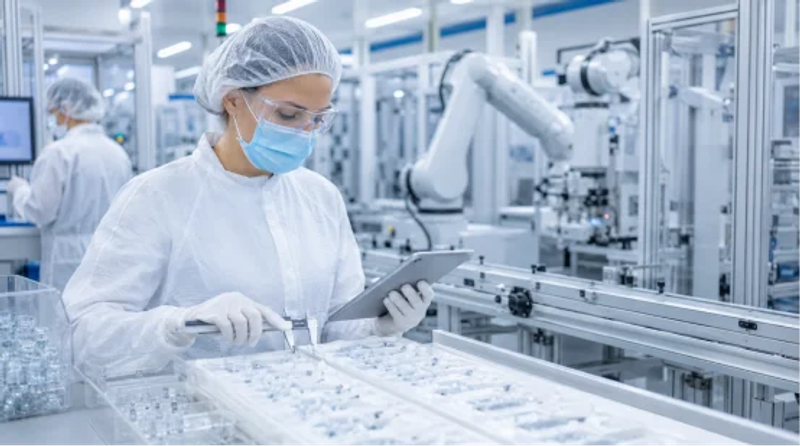
Los equipos de fábrica son importantes cuando su uso se rige por configuraciones aprobadas, operadores capacitados, herramientas mantenidas y procesos validados. Suauditoría de proveedor de dispositivos médicosdebe seguir un lote representativo a lo largo de la ruta de producción real. Ese paseo a menudo revela más que una presentación refinada en una sala de conferencias.
Puertas de material, proceso y liberación
Mapee tres etapas de control vinculadas:
Puerta de control | Pruebas a Solicitar | Cheque del comprador |
Control de calidad entrante | Especificación del material, estado del proveedor, registro de muestreo, resultado de la prueba. | La identidad del lote coincide con el registro de producción. |
Control de calidad en proceso | Parámetros aprobados, verificación de la primera pieza, registro de defectos, estado del equipo | Se registran los límites y planes de reacción. |
Control de calidad final | Resultados del producto terminado, verificación del embalaje, firma de autorización. | Todos los criterios de aceptación tienen resultados. |
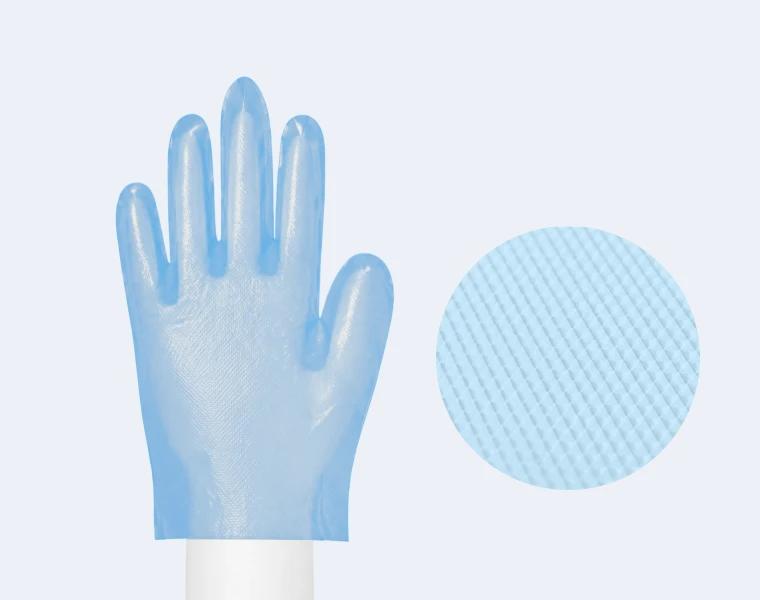
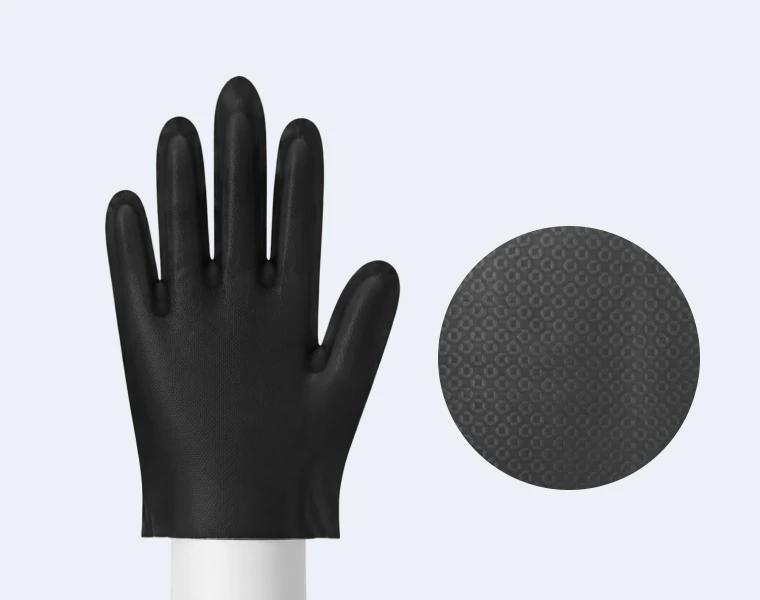
Para unlote de guantes desechables, por ejemplo, conecte la identidad de la materia prima con las dimensiones, la inspección visual, los datos de tracción y los resultados de las pruebas de fugas. Para máscaras o prendas de protección, utilice el uso previsto indicado para seleccionar pruebas de filtración, transpirabilidad, costuras, barrera o fijación. La especificación debe nombrar el método, el límite, el tamaño de la muestra y la regla de disposición.
Control de Validación y Medición
Confirmar que los procesos críticos estén validados adecuadamente cuando su resultado no pueda verificarse completamente más adelante. Revisar la evidencia de validación relevante, cuando corresponda, según los acuerdos de confidencialidad acordados. Esta validación del proceso debe definir los límites operativos aprobados. Verifique el estado de calibración, el rango de medición, la precisión y el manejo fuera de tolerancia.
Las declaraciones de esterilidad, contacto con el paciente o vida útil también pueden requerir validación de esterilización, evidencia debiocompatibilidad ISO 10993, validación del empaque, pruebas de transporte y datos de envejecimiento. Esto se aplica a familias de productos como mascarillas faciales cuando la especificación incluye afirmaciones sobre filtración, resistencia a fluidos o vida útil.El conjunto de pruebas debe coincidir con la afirmación y el uso previsto.
¿Cómo se prueba la trazabilidad y el control de cambios?
La trazabilidad resulta útil cuando su equipo puede recuperar un registro completo rápidamente. Realice un ejercicio documental durante la auditoría: seleccione un lote terminado y solicite al proveedor que rastree los materiales, la línea, la fecha, los operadores, las inspecciones, las desviaciones y la aprobación de la liberación.
Registros de lotes y preparación para la retirada
La trazabilidad efectiva de los lotes vincula la unidad o caja enviada con la producción, el historial de pruebas y los registros de liberación de lotes. Establezca un objetivo de recuperación en el acuerdo de calidad del proveedor y luego programe el ejercicio. Pídale al proveedor que rastree también un lote de materia prima hasta cada lote terminado afectado. Esta segunda dirección define la población potencial de retirada.
Cambios controlados
Enumere los cambios que requieren notificación por escrito y aprobación del comprador: fuente de material, formulación, diseño, herramientas, parámetros de proceso, método de prueba, empaque, etiqueta, software, ruta de esterilización y sitio de fabricación. Establecer plazos de notificación y pruebas requeridas. Una pequeña edición de la caja o de la etiqueta puede afectar los registros de registro y el lanzamiento al mercado. Los equipos de lanzamiento ocupados a veces pierden ese vínculo.
¿Qué evidencia regulatoria y de producto debe incluirse en el expediente de aprobación?
Los registros de empresas muestran el estado de la organización. Ladocumentación reglamentaria específica del dispositivomuestra si el modelo propuesto, la variante y el uso previsto tienen la ruta requerida hacia su mercado objetivo. Revise los documentos según el fabricante legal, el sitio, el código de producto, la clasificación y el país de destino.
Matriz de documentos a nivel de producto
Cree una matriz para cada SKU:
- especificación aprobada y registro de muestra firmado
- registro, listado, declaración o certificado aplicable
- resultados de gestión de riesgos alineados con ISO 14971
- Informes de prueba del producto y estado del laboratorio.
- etiqueta, instrucciones de uso, idioma, UDI y evidencia de vida útil
- Responsabilidades de quejas, vigilancia y acción sobre el terreno.
Verifique nombres, números de modelo, estándares, fechas e informes de muestras en todo el conjunto.Un certificado de empresa válido no puede establecer el cumplimiento para todos los dispositivos.Su archivo de aprobación necesita los registros que cubren el artículo comprado.
¿Cómo se debe calificar la decisión de aprobación del proveedor?
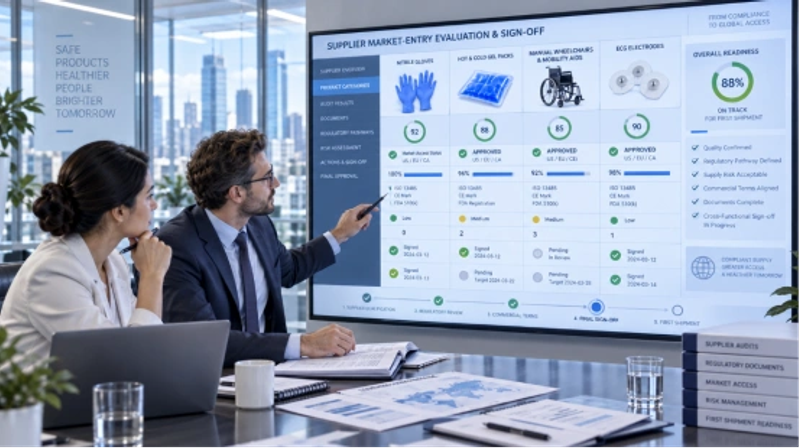
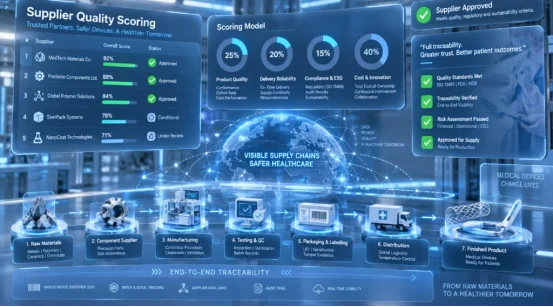
Una puntuación ponderada evita que la presión comercial reduzca silenciosamente los umbrales de calidad. Primero establezca puertas obligatorias y luego califique la evidencia restante. La aprobación del proveedor debería exigir el cierre de brechas críticas antes del primer lote comercial.
Un modelo de aprobación práctico
Área de revisión | Peso sugerido | Evidencia de aprobación |
Sistema de calidad e historial de auditorías. | 25% | Alcance actual, estado de la auditoría, proceso de acción correctiva |
Controles de proceso y pruebas. | 25% | Plan de control, validación, resultados de lote. |
Ajuste regulatorio | 20% | Matriz de documentos de productos y mercados. |
Trazabilidad y control de cambios | 15% | Rastreo cronometrado, procedimiento de notificación |
Reclamación y respuesta de suministro. | 15% | Ruta de escalamiento, proceso de manejo de quejas, plan de continuidad |
Utilice una lista de verificación de calificación de proveedores con tres resultados: aprobado, aprobado condicionalmente con acciones fechadas o rechazado. Registre la justificación, los propietarios, las fechas de vencimiento y el intervalo de reevaluación. Agregue fuentes calificadas a la lista de proveedores aprobados con su producto permitido y alcance del sitio. El precio, el tiempo de entrega y la capacidad pertenecen a la decisión de abastecimiento, mientras que la calidad crítica o las brechas regulatorias siguen siendo puertas de aprobación.
¿Dónde pueden los compradores aplicar estos controles en categorías de productos relacionados?
Una vez que se fijan los requisitos de evidencia, la cobertura de categorías resulta útil porque la misma lógica de aprobación puede admitir varias líneas de productos desechables. El proveedor aún necesita una especificación, un archivo de riesgos, un conjunto de pruebas y un registro de lanzamiento separados para cada SKU.
Conectando la amplitud de categorías con evidencia de calidad
INTCO Medicalpresenta una cartera de productos que abarca guantes desechables, mascarillas, indumentaria protectora y productos de cuidado. Ese rango de categorías puede ayudar al comprador a coordinar el arte, la planificación del envío y la revisión de documentos a través de un solo programa. La aceptación del producto sigue siendo específica de la categoría.
Defina el material, las dimensiones, las pruebas físicas y los criterios de fuga para los guantes, luego utilice controles de barrera, construcción o filtración separados para máscaras y prendas. Solicite muestras de lotes de producción, especificaciones controladas, registros de pruebas y documentos de mercado vinculados a los artículos exactos que se están revisando. Esto le brinda a su equipo de aprobación un canal de trabajo y al mismo tiempo preserva la evidencia a nivel de producto.
Preguntas frecuentes
P1: ¿Cuál es el primer documento que se debe verificar durante la aprobación del proveedor?R: Comience con el certificado ISO 13485, luego verifique su sitio, alcance, emisor y vencimiento con el producto propuesto y la actividad de fabricación.
P2: ¿Qué deben verificar los compradores en el proceso CAPA de un proveedor?R: Revisar cómo se investigan las quejas y las no conformidades, cómo se identifican las causas fundamentales y cómo se verifica la eficacia de las acciones correctivas. Los registros detallados de CAPA pueden estar sujetos a requisitos de confidencialidad.
P3: ¿Qué hace que la trazabilidad de lotes sea eficaz?R: El sistema vincula un lote terminado con materiales, condiciones de producción, inspecciones, desviaciones, registros de liberación y envío, y rastrea el material afectado hacia adelante.
P4: ¿Debería un certificado reemplazar una auditoría de fábrica?R: El certificado confirma un alcance definido del sistema de gestión. La auditoría prueba cómo el sitio aplica esos controles a su producto, proceso y registros.
P5: ¿Cuándo debe recibir un proveedor una aprobación condicional?R: Úselo para brechas limitadas y anticuadas con propietarios y controles definidos. Las brechas regulatorias, de seguridad, de trazabilidad o de validación críticas deben cerrarse antes de la producción comercial.