Autorización 510(k) de la FDA: lo que los compradores estadounidenses deben saber sobre los dispositivos INTCO Medical
Debida diligencia regulatoria de dispositivos médicos: una lista de verificación de documentos de entrada al mercado para compradores
DE: INTCO Medical|01 oct 2026
Comprar undispositivo médicopara un mercado objetivo requiere algo más que un certificado de proveedor. El expediente reglamentario debe alinearse con el producto y modelo exactos. También debe coincidir con el fabricante legal, el sitio de fabricación, el uso previsto y el mercado de destino.
Un artículo puede ser válido por sí solo. Sin embargo, aún podría resultar inútil para el SKU que desea importar. Esta guía de debida diligencia regulatoria de dispositivos médicos ayuda a los distribuidores y equipos de adquisiciones. Ayuda a redactar una lista de verificación de documentos de entrada al mercado antes de la aprobación del producto y el envío inicial.
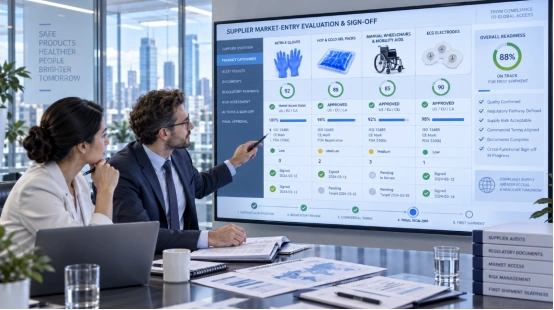
¿Qué deben identificar los compradores antes de comprobar los documentos reglamentarios?
Primero determine el alcance preciso del producto. Haga esto antes de examinar los archivos de cumplimiento. Documente el nombre del producto, modelo o SKU, uso previsto y clasificación del dispositivo. A continuación, tenga en cuenta el fabricante legal, el sitio de fabricación y el mercado de destino.
Una familia de productos suele contener distintos materiales o embalajes. Las vías regulatorias también pueden diferir. La revisión de documentos solo funciona si puede vincular cada archivo al artículo exacto comprado.
Cree el registro de identidad del producto
- Nombre del producto y número de modelo
- Nombre y dirección legales del fabricante
- Sitio de fabricación
- Uso previsto
- Clasificación de dispositivos
- Mercado objetivo
- Importador o representante autorizado, cuando corresponda
La misma información debe ser coherente en todos los certificados, declaraciones, etiquetas, instrucciones de uso y documentos comerciales.
Verificación del certificado del sistema de calidad
Confirme que el certificado del sistema de calidad aplicable cubra el fabricante legal, el sitio de fabricación y el alcance del producto relevantes para su compra. Registre el número del certificado, el organismo emisor, el alcance, el sitio, la fecha de emisión y la fecha de vencimiento.
Un certificado válido a nivel de empresa respalda la revisión de proveedores, pero no reemplaza la evidencia de entrada al mercado de un producto específico.
¿Cómo se construye una matriz de documentos de entrada al mercado?
Una matriz de documentos de entrada al mercado conecta cada requisito reglamentario con el producto exacto que se compra. Los compradores deben evitar almacenar documentos como una colección suelta de certificados e informes.
Área de documentos | El comprador debe confirmar |
Identidad del producto | Nombre del producto, modelo, uso previsto, clasificación. |
Fabricante legal | El nombre y la dirección coinciden con todos los documentos enviados. |
Sitio de fabricación | El sitio coincide con el certificado o archivo de producto aplicable |
Autorización de mercado | Registro, cotización, presentación o autorización aplicable |
Declaración | Producto/modelo correcto y regulación o norma aplicable |
Etiquetado | Campos de fabricante, importador/AR, símbolos, idioma, lote y vencimiento |
Prueba de prueba | Modelo exacto, material, muestra, método y fecha del informe. |
Duración | Vida útil declarada respaldada cuando corresponda |
Documentos de envío | Identificación del lote y documentación de autorización aplicable |
Esta matriz ayuda a los compradores a identificar discrepancias antes del registro, la importación, la presentación de ofertas o el primer envío.
¿Por qué no es suficiente un certificado de empresa?
Un certificado a nivel de empresa confirma un alcance definido del sistema de gestión. Los compradores aún necesitan evidencia específica del producto para el artículo exacto que se está revisando.
Dependiendo del producto y mercado de destino, el expediente puede incluir:
- Especificaciones del producto
- Normas aplicables
- Informes de prueba
- Declaración de conformidad, cuando corresponda
- Evidencia de registro o cotización, cuando corresponda
- Información de etiquetado
- Instrucciones de uso
- Evidencia de vida útil
- Información de embalaje
Uncertificado de calidad válidono establece automáticamente el cumplimiento para cada modelo de producto.
¿Cómo se verifica la coherencia de los documentos en un archivo de dispositivo médico?
No revise cada documento de forma aislada. Compare los campos clave de certificados, declaraciones, informes de prueba, etiquetas y especificaciones de productos.
La verificación de coherencia de los cinco campos
- Nombre del fabricante
- Dirección de fabricación
- Modelo o referencia del producto
- Uso previsto y clasificación.
- Fecha de emisión, validez o versión aplicable
Si un documento enumera un fabricante, modelo, dirección o uso previsto diferente, es posible que el archivo no respalde el producto exacto que se está comprando. Resuelva estas inconsistencias antes de la aprobación del producto.
¿Cómo deberían los compradores verificar las pruebas de productos y las pruebas de cumplimiento?
Los documentos de prueba deben revisarse con la información exacta del producto.
Compruebe si el informe identifica:
- Modelo de producto
- Material
- Método de prueba
- Laboratorio
- Descripción de la muestra
- fecha de prueba
- Criterios de aceptación
Para losproductos médicos desechables, la evidencia relevante puede incluir pruebas de desempeño físico, desempeño de la barrera, integridad del empaque y vida útil.
La evidencia requerida depende de la categoría del producto, el uso previsto, la norma aplicable y el mercado de destino.
¿Qué trazabilidad a nivel de envío deben confirmar los compradores?
Para el producto que se está comprando, confirme que la identificación del lote se pueda vincular a la especificación del producto, la evidencia de prueba y los registros de envío correspondientes.
Cuando corresponda, los compradores pueden revisar:
- Número de lote o lote
- Certificado de análisis o certificado de conformidad
- Documentación de lanzamiento
- Información sobre la vida útil
- Registros de envío
El objetivo es confirmar que el envío se puede vincular al producto aprobado exacto.
¿Quién es responsable después de la entrada al mercado?
Antes de la compra, defina qué parte es responsable de la comunicación regulatoria después de la entrada al mercado.
Dependiendo del mercado, las responsabilidades pueden involucrar:
- Fabricante legal
- Importador
- Representante autorizado
- Distribuidor
Confirme quién gestiona los informes de vigilancia, las notificaciones regulatorias, los retiros del mercado y la comunicación específica del mercado, cuando corresponda.
¿Cómo deben los compradores mantener actualizado el expediente regulatorio?
La debida diligencia regulatoria no termina después de la primera compra. Cada documento debe tener un propietario, fecha de emisión, fecha de vencimiento y fecha de próxima revisión.
Revise el archivo cuando:
- Se renueva un certificado
- Un registro cambia
- Se revisa una etiqueta o IFU
- El fabricante legal cambia.
- El sitio de fabricación cambia.
- La especificación del producto cambia.
- Se agrega un nuevo mercado objetivo
- Los requisitos regulatorios cambian
Un expediente regulatorio vigente respalda renovaciones, auditorías, licitaciones y futuras expansiones del mercado.
¿Qué deben verificar los compradores en las etiquetas, las instrucciones de uso y la información de mercado?
La revisión del etiquetado es parte de la debida diligencia regulatoria porque los requisitos del mercado pueden diferir según el país o la región.
Los compradores deben comprobar:
- Nombre legal del fabricante
- Información del importador, cuando sea necesario
- Información del representante autorizado, cuando corresponda
- Nombre del producto y modelo/referencia
- Número de lote o lote
- Fecha de caducidad o de uso, cuando corresponda
- Condiciones de almacenamiento
- Símbolos requeridos
- Información UDI o código de barras, cuando corresponda
- Idioma requerido
- Advertencias específicas del mercado
- Instrucciones de uso requisitos
La etiqueta, las instrucciones de uso, las especificaciones del producto y los documentos reglamentarios deben hacer referencia al mismo producto.
¿Qué documentos deben estar listos antes del primer envío?
Antes del primer envío comercial, organice un conjunto de documentos específicos del producto para el SKU exacto y el mercado de destino.
Dependiendo del producto y mercado, esto puede incluir:
- Especificación de producto aprobada
- Certificados aplicables
- Documentos de declaración
- Informes de prueba de productos
- Etiquetado o arte aprobado
- Información de embalaje
- Información sobre la vida útil
- Identificación de lote o tanda
- Documentación de lanzamiento aplicable
- Documentos de envío
El archivo debe coincidir exactamente con el producto, el sitio de fabricación y el mercado de destino.
¿Cómo puede INTCO Medical respaldar la revisión de documentos específicos de un producto?
INTCO Medicalofrece productos médicos en múltiples categorías, incluidos guantes desechables, mascarillas, ropa protectora y otros productos sanitarios.
Para la revisión de los documentos reglamentarios, los compradores primero deben identificar el producto, el modelo, el uso previsto y el mercado de destino exactos. Luego, los documentos aplicables se pueden hacer coincidir con los requisitos del mercado y del lugar de fabricación correspondiente.
El sitio web corporativo de INTCO Medical proporciona un punto de partida para obtener información de contacto, certificación y productos. La documentación específica del producto siempre debe compararse con el SKU exacto que se está considerando.
Preguntas frecuentes
P1: ¿Qué es la debida diligencia regulatoria de dispositivos médicos?R: La debida diligencia regulatoria de dispositivos médicos es el proceso de verificar si el fabricante, el producto, el etiquetado, las pruebas de prueba y los documentos de entrada al mercado coinciden exactamente con el dispositivo y el mercado de destino antes de su aprobación o importación.
P2: ¿Es suficiente un certificado ISO 13485 para aprobar la compra de un dispositivo médico?R: No.ISO 13485confirma un sistema de gestión de calidad, pero los compradores aún necesitan evidencia regulatoria y de cumplimiento específica del producto para el modelo exacto y el mercado objetivo.
P3: ¿Cómo prueban los compradores que un certificado se ajusta al producto correcto?R: Haga coincidir el nombre del fabricante y el sitio de fabricación. A continuación, compare el modelo del producto, el uso previsto y la clasificación. Además, verifique los detalles de validez de los artículos relacionados.
P4: ¿Qué deben revisar los compradores en las etiquetas y las instrucciones de uso de los dispositivos médicos?R: Encuentre el fabricante y el importador legales. Confirme la identificación del producto, los detalles del lote y las fechas de vencimiento. Revise los símbolos, el idioma, las advertencias y las condiciones de almacenamiento. Verifique UDI o códigos de barras si es necesario.
P5: ¿Cuándo debería revisar una lista de verificación de documentos reglamentarios?R: Actualícelo cuando los certificados se renueven o cambien las especificaciones del producto. Haga esto si cambian las etiquetas o los sitios de fabricación. Ajústelo a nuevos mercados o requisitos regulatorios en evolución.
Noticias relacionadas