Debida diligencia regulatoria de dispositivos médicos: una lista de verificación de documentos de entrada al mercado para compradores
Autorización 510(k) de la FDA: lo que los compradores estadounidenses deben saber sobre los dispositivos INTCO Medical
DE: INTCO Medical|24 oct 2026
Para los compradores estadounidenses que evalúan dispositivos INTCO Medical, la autorización 510(k) de la FDA es una consideración regulatoria importante. ¿Qué productos requieren autorización 510(k), cuáles pueden estar exentos y qué documentación deben revisar los compradores antes de comprar?
La cartera de dispositivos médicos de INTCO Medicalincluye guantes de examen, equipos de rehabilitación, consumibles médicos y productos de terapia de frío y calor, cada uno sujeto a los requisitos reglamentarios aplicables de EE. UU. Sin embargo, una marca de la FDA no establece la autorización de 510(k) ni la aprobación de la FDA. La vía regulatoria aplicable de EE. UU. puede implicar el registro del establecimiento y la lista de dispositivos, una autorización 510(k) o una exención 510(k), según el producto. Los compradores deben verificar el SKU exacto, el uso previsto, el código del producto, el fabricante legal, el etiquetado actual y los registros de la FDA aplicables antes de realizar afirmaciones regulatorias.
¿Qué significa la autorización 510(k) de la FDA para un comprador estadounidense?
La autorización 510(k) de la FDA proviene de la vía de notificación previa a la comercialización 510(k). La presentación compara un nuevo dispositivo con un predicado comercializado legalmente y respalda una equivalencia sustancial para un uso previsto definido. Esa decisión corresponde a un producto, a un solicitante y a un conjunto de indicaciones de uso específicos. No cubre automáticamente todos los productos del catálogo de un proveedor.
Autorización, registro y listado de la FDA
El registro de establecimientos y la lista de dispositivos de la FDAidentifican los establecimientos registrados y los dispositivos listados, pero no constituyen la autorización o aprobación de la FDA. Una autorización 510(k) es una determinación separada previa a la comercialización de equivalencia sustancial. Ciertos dispositivos pueden estar exentos de los requisitos de 510(k), sujetos a las regulaciones de clasificación aplicables y las limitaciones de exención. Los compradores deben distinguir entre registro, listado, autorización y exención al revisar la documentación del proveedor.
Registro | Lo que debes confirmar |
510(k) liquidación | Número K, solicitante, identificación del dispositivo, indicaciones de uso, fecha de decisión y código de producto, cuando corresponda la autorización. |
Registro de establecimiento | Establecimiento registrado, estado de registro y propietario u operador del establecimiento |
Listado de dispositivos | Nombre del dispositivo listado, código de producto, establecimiento asociado y detalles de identificación del dispositivo disponible |
Catálogo Marca relacionada con la FDA | Verifique la evidencia de registro, cotización, autorización o exención aplicable. Una marca relacionada con la FDA por sí sola no establece la aprobación o autorización de la FDA. |
Por qué es importante el SKU exacto
Diferentes modelos de dispositivos médicos dentro de la misma categoría de producto pueden tener diferentes materiales, usos previstos, clasificaciones reglamentarias y requisitos de etiquetado. Pregunta por el SKU comercial, tamaño, empaque, uso previsto, indicaciones de uso y canal de destino. Un apellido por sí solo deja demasiado espacio para una falta de coincidencia.
Estado regulatorio de la FDA en INTCO Medical categorías de productos
INTCO Medical suministra múltiples categorías de productos médicos a los mercados internacionales, incluidos guantes para exámenes médicos, equipos de rehabilitación, consumibles médicos de protección, electrodos médicos y productos de terapia de frío y calor. Para los compradores estadounidenses, la vía regulatoria aplicable de la FDA depende de la clasificación específica del dispositivo, el uso previsto y la configuración del producto.
La autorización 510(k) de la FDA, el registro de establecimiento y el listado de dispositivos, y la exención 510(k) son conceptos regulatorios diferentes. La cartera de productos de INTCO Medical incluye dispositivos asociados con estas diferentes vías. Los compradores deben verificar los registros de la FDA aplicables y la documentación de respaldo para cada producto específico en lugar de asumir que una única autorización o registro cubre una categoría de producto completa.
Guantes de examen médico
Los guantes para exámenes médicosson una parte importante de la cartera de productos de INTCO Medical. La empresa suministra guantes de examen desechables, incluidos guantes de examen de nitrilo y vinilo (PVC), para aplicaciones profesionales y de atención médica.
Se han identificado registros de la FDA 510(k) para guantes de examen médico seleccionados dentro de la cartera de productos de INTCO Medical. Por ejemplo, el registro K231408 de la FDA identifica un envío de guantes de examen de nitrilo asociado con el nombre del producto SynGuard y el código del producto LZA. Se han identificado registros 510(k) adicionales de la FDA para guantes de examen seleccionados de nitrilo y vinilo. La aplicabilidad de cada autorización debe verificarse con respecto al producto específico y al fabricante legal.
Equipos de Rehabilitación y Movilidad
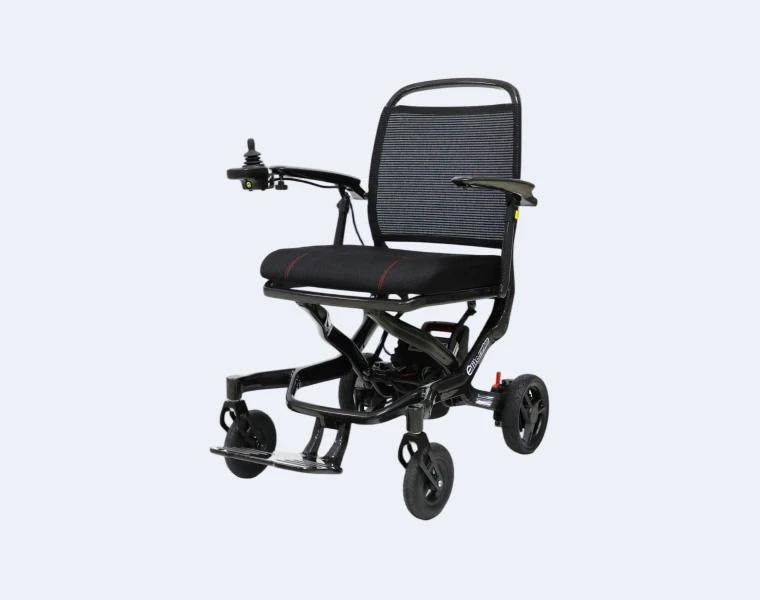
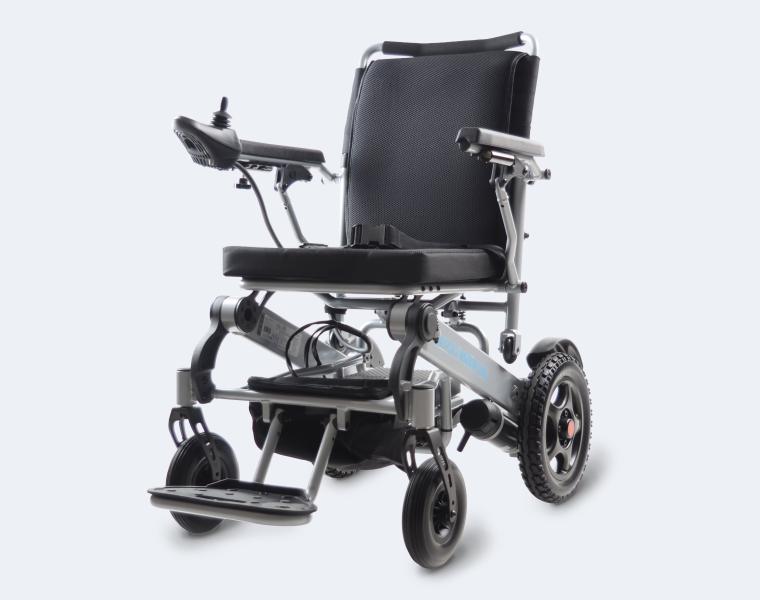
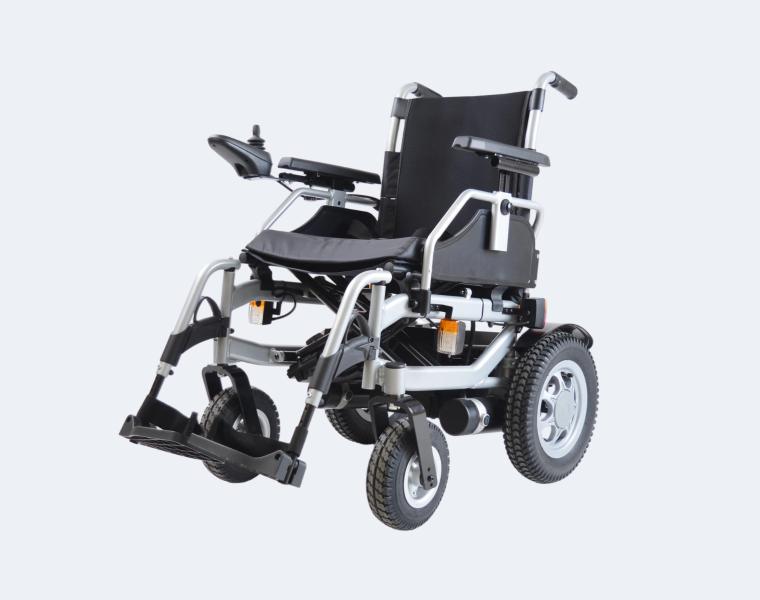
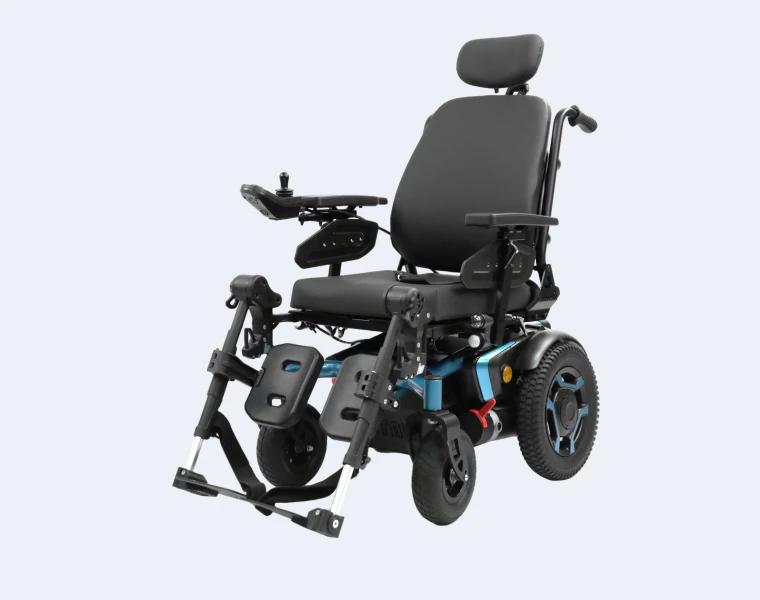
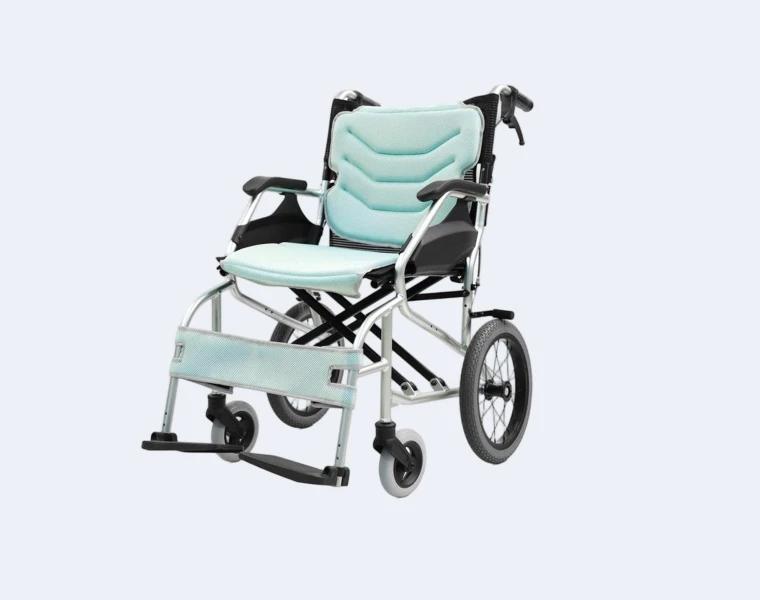
La cartera de equipos de rehabilitaciónde INTCO Medical incluye sillas de ruedas manuales, sillas de ruedas eléctricas, andadores, muletas y otros productos de apoyo a la movilidad. Los requisitos reglamentarios aplicables de EE. UU. varían según el tipo y la clasificación del dispositivo.
Los productos de sillas de ruedas eléctricas seleccionados tienen registros asociados de la FDA 510(k). Por ejemplo, el registro K202482 de la FDA 510(k) está asociado con la silla de ruedas eléctrica Y207 con el código de producto ITI. Se han identificado registros 510(k) de la FDA adicionales para productos seleccionados de sillas de ruedas eléctricas.
Las sillas de ruedas manualesy ciertas ayudas para caminar pueden seguir diferentes vías regulatorias, incluidas las exenciones 510(k) aplicables. También se pueden aplicar registros de establecimiento de la FDA y registros de listado de dispositivos, según el dispositivo y el establecimiento responsable.
Los compradores deben verificar el modelo exacto, el fabricante legal, la clasificación del dispositivo, el estado de autorización o exención aplicable, el código del producto y la etiqueta actual de EE. UU. Una autorización asociada con un modelo de silla de ruedas no se aplica automáticamente a otros modelos de la misma familia de productos.
Otros consumibles y dispositivos médicos
Además de guantes de examen y equipos de movilidad, INTCO Medical suministra otros consumibles y dispositivos médicos, incluidas mascarillas médicas, prendas protectoras, electrodos de ECG y productos relacionados.
Los productos de mascarillas quirúrgicas médicas seleccionados tienen registros asociados de la FDA 510(k). Por ejemplo, el registro K202708 de la FDA 510(k) se relaciona con una mascarilla médica con el código de producto FXX.
Ciertas batas de aislamiento médico y prendas de protección relacionadas pueden clasificarse como dispositivos exentos de los requisitos de 510(k), sujetos a las regulaciones aplicables y a las limitaciones de exención. Los registros de registro y listado deben verificarse cuando sea necesario.
Para loselectrodos de ECG, se han identificado registros históricos de la FDA 510(k) e información de listado de dispositivos. Sin embargo, se debe confirmar el estado regulatorio aplicable para cada modelo de electrodo específico y uso previsto.
Estos ejemplos ilustran la importancia de la verificación regulatoria específica de un producto. Los compradores no deben asumir que el registro de la FDA, la lista de dispositivos o una autorización histórica establecen la autorización o aprobación para cada producto que ofrece actualmente un fabricante.
Productos de terapia de frío y calor
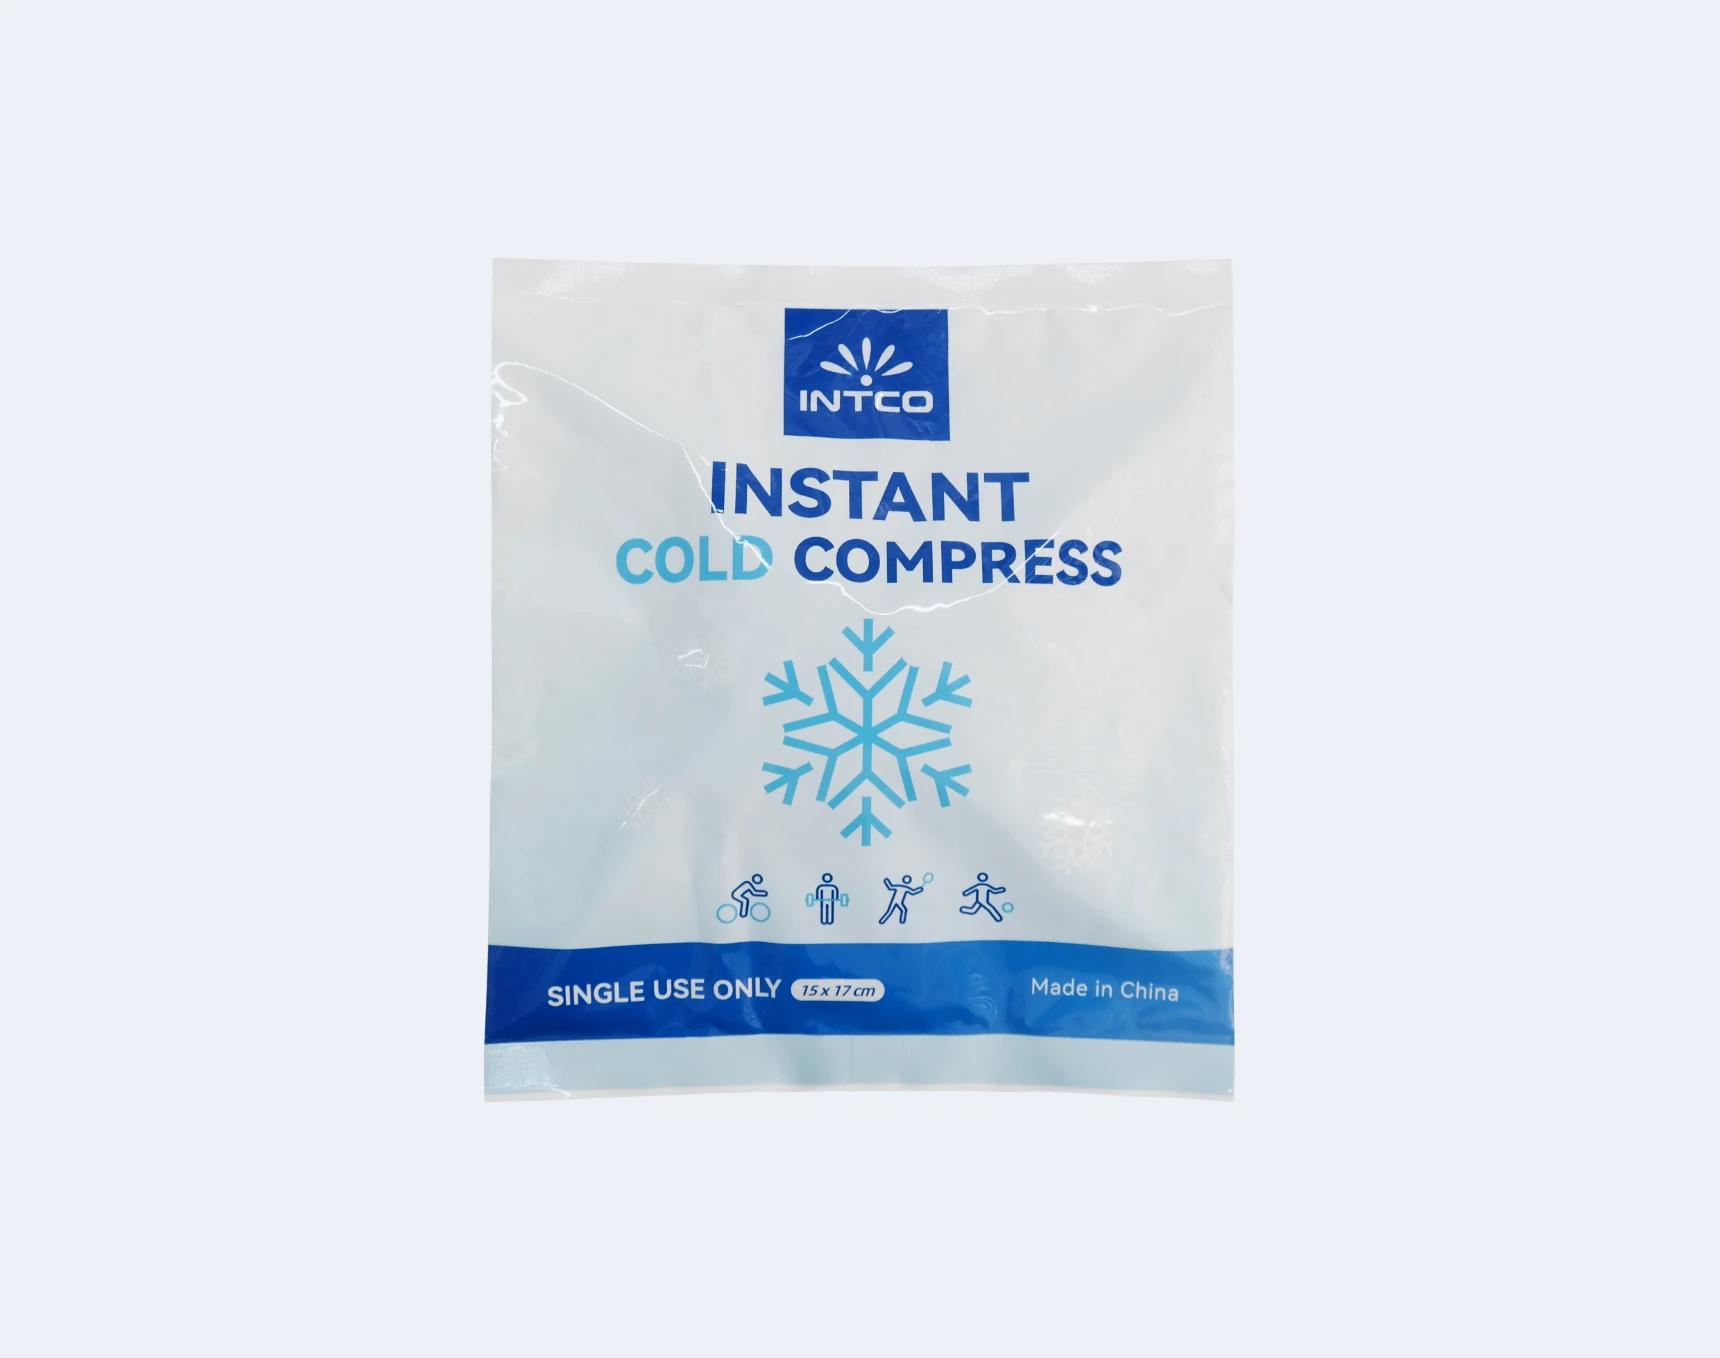
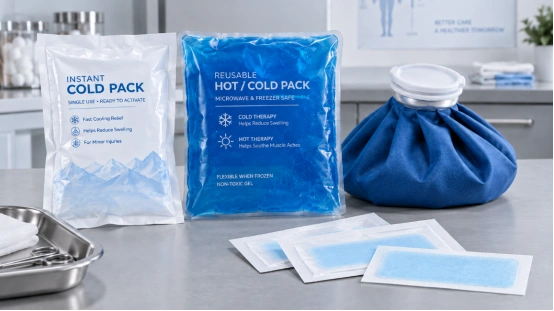
INTCO Medical también ofrece productos de terapia de frío y calor, que incluyen compresas frías instantáneas, compresas calientes instantáneas, bolsas de gel reutilizables, bolsas de hielo y parches refrescantes para la fiebre. Estos productos pueden seguir diferentes vías regulatorias de la FDA según su clasificación y uso previsto.
Se ha identificado información de listado de dispositivos y registro de establecimientos de la FDA para productos de terapia de frío y calor seleccionados. La aplicabilidad de cualquier exención 510(k) debe verificarse para cada producto específico. El estatus de la FDA sobre los parches refrescantes para la fiebre no se ha confirmado de forma independiente.
La siguiente información del catálogo proporciona un punto de partida para una revisión regulatoria adicional a nivel de producto.
Familia de productos | Detalles del catálogo | Seguimiento del comprador |
Paquete de frío instantáneo | 5 x 6 in y 6 x 9 in, desechables, terapia de frío externa, activada sin refrigeración | Confirme el registro del establecimiento de la FDA y la lista de dispositivos, la clasificación aplicable y el estado de exención 510(k), el etiquetado actual y la documentación de prueba de respaldo. |
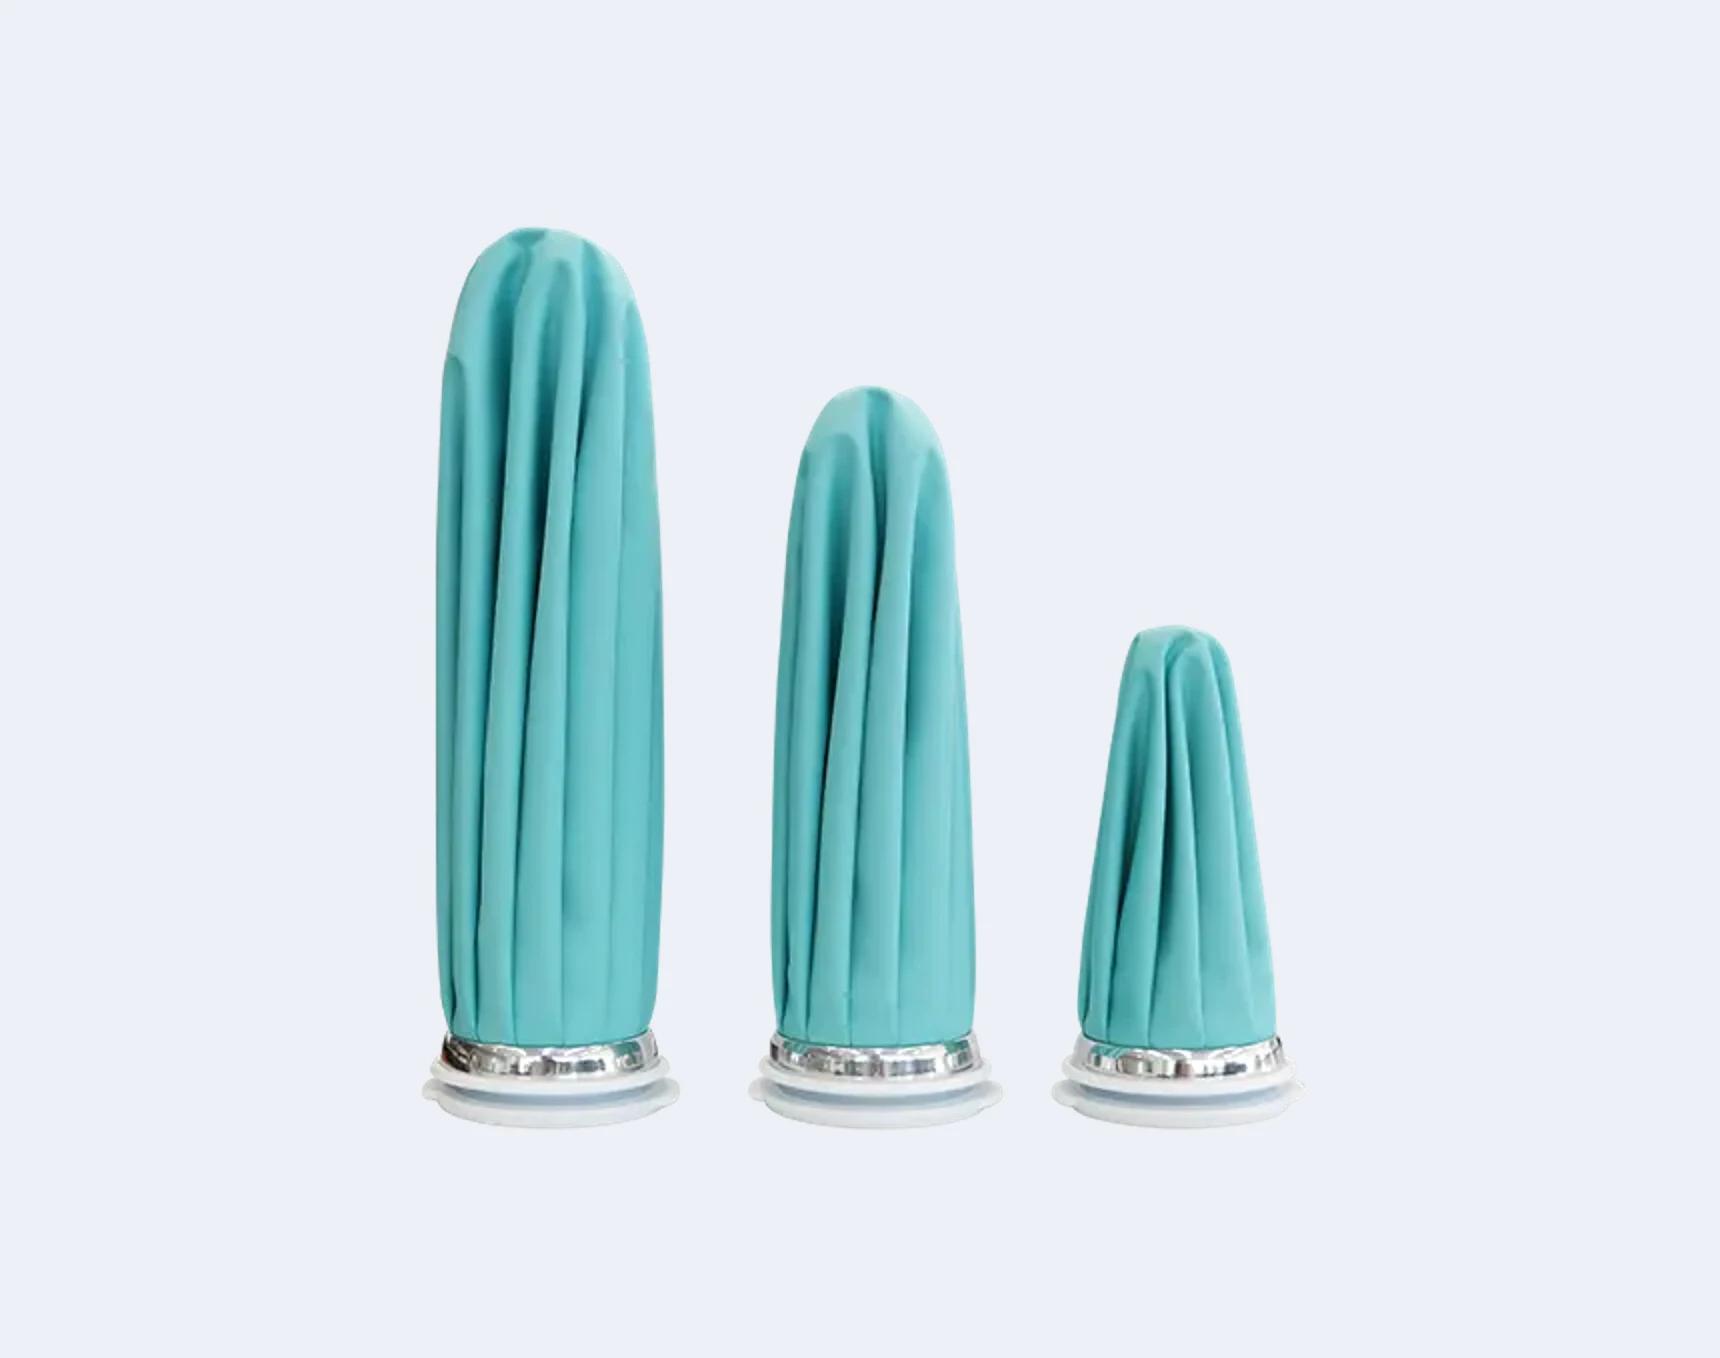
bolsa de hielo | Bolsa de hielo reutilizable de 5, 6, 9 y 11 pulgadas con cubierta de tela y cierre seguro | Confirme el registro y la lista de la FDA, el estado de exención 510(k) aplicable, la integridad del cierre, las instrucciones de limpieza y el etiquetado actual. |
Paquete caliente instantáneo | 5 x 6 in y 6 x 9 in, desechables, activados sin calefacción externa | Confirme los registros de registro y listado de la FDA aplicables, la clasificación del dispositivo, el estado de exención de 510(k), el uso previsto, las advertencias y la documentación de prueba. |
Paquete de gel reutilizable | Paquete de terapia de frío y calor reutilizable, disponible con materiales de PE/nylon o tela, para uso aplicable en el cuidado del hogar | Confirme el registro y la lista de la FDA, el estado de exención de 510(k), las especificaciones del material, la resistencia a fugas, el rendimiento térmico y las instrucciones de limpieza. |
Parche refrescante para la fiebre | parche refrescante desechable de 5 x 12 cm y 9,5 x 13 cm; el catálogo describe un efecto refrescante que dura hasta 8 horas | Confirme la clasificación regulatoria aplicable de EE. UU. y el estado de la FDA. Solicite evidencia que respalde la duración del enfriamiento, la seguridad del contacto con la piel, la estabilidad y las afirmaciones del etiquetado. |
Portafolio de productos y alcance regulatorio
La cartera de INTCO Medical abarca consumibles médicos desechables, productos de protección, equipos de rehabilitación, electrodos médicos y productos de terapia de frío y calor. Estas categorías están sujetas a diferentes requisitos reglamentarios de EE. UU. y la evidencia específica del producto es esencial para la calificación del proveedor.
Para los compradores que se abastecen en múltiples categorías, la consideración clave no son las afirmaciones generales del fabricante relacionadas con la FDA, sino si cada producto tiene la documentación regulatoria adecuada para su uso previsto y la vía de distribución en los EE. UU.
¿Cómo admite INTCO Medical un programa multi-SKU de EE. UU.?
INTCO Medical es unfabricante de productos médicosque cotiza en bolsa y realiza operaciones de investigación y desarrollo, fabricación y marketing global en consumibles médicos y equipos de rehabilitación. La empresa presta servicios a clientes en más de 150 países y regiones y tiene más de 15.000 clientes en todo el mundo. Sus capacidades de fabricación y suministro global respaldan los programas de adquisiciones internacionales. Sin embargo, la calificación de los proveedores para el mercado estadounidense aún debe basarse en la documentación regulatoria aplicable y la evidencia de calidad para cada producto.
Estructura de proveedores y control de documentos
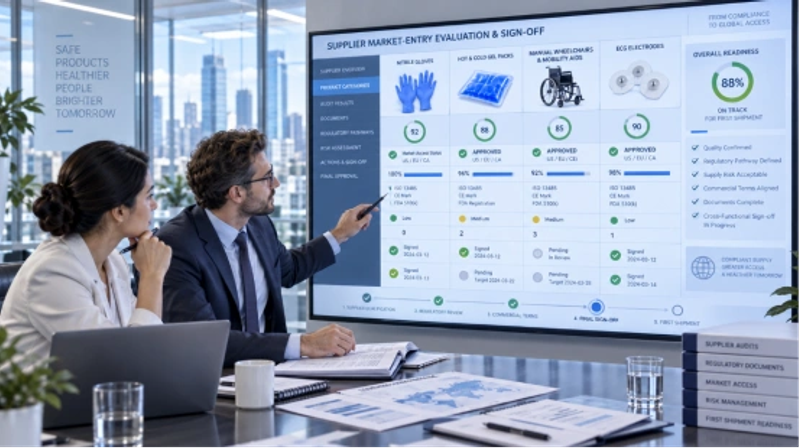
Cuando evalúe a un fabricante de dispositivos médicos que abastece al mercado estadounidense, revise cómo sus equipos de productos, calidad, reglamentación y logística coordinan la documentación y el cumplimiento. Necesita una especificación controlada para cada SKU, un archivo técnico actualizado, material gráfico aprobado y trazabilidad del lote que conecte los registros de producción con el envío. Una cartera amplia puede admitir un programa coordinado cuando cada dispositivo mantiene su propio archivo.
Al evaluar los productos INTCO Medical para el mercado estadounidense, los compradores primero deben confirmar la vía regulatoria de la FDA aplicable para cada dispositivo. Pregunte qué entidad legal es responsable de los registros regulatorios relevantes, qué instalación fabrica el producto y qué partes manejan las responsabilidades regulatorias y posteriores a la comercialización aplicables en los EE. UU. Mantener la información verificada en el registro de calificación de proveedores.
¿Qué documentos debe proporcionar un proveedor de dispositivos médicos 510(k)?
Su solicitud debe seguir el uso previsto del producto y su función de distribución en EE. UU. Un proveedor de dispositivos médicos debe poder identificar la vía regulatoria de la FDA aplicable, proporcionar documentación de respaldo para las afirmaciones de su producto y demostrar que el producto comercial coincide con las especificaciones del producto controlado y el etiquetado actual.
Lista de solicitudes principales
Documento o punto de datos | Por qué te importa |
SKU, modelo y etiqueta comercial exactos | Vincula la decisión de compra a la configuración de un dispositivo |
Número K y decisión de autorización de la FDA, o documentación de exención 510(k) aplicable | Verifica los requisitos previos a la comercialización aplicables, el estado de autorización o la base de exención. |
Detalles de registro y cotización | Identifica el establecimiento y el dispositivo listado. |
Código de producto de la FDA e información del dispositivo predicado, cuando corresponda | Apoya la clasificación regulatoria y la revisión de equivalencia sustancial cuando corresponda |
Etiquetado actual de EE. UU. e instrucciones de uso | Comprueba afirmaciones, advertencias, símbolos e instrucciones de uso. |
Alcance del certificado ISO 13485 | Muestra qué sitio y actividades se encuentran dentro del sistema de calidad. |
Expediente técnico, informes de pruebas y declaraciones de materiales. | Apoya la revisión de calidad y la aceptación del cliente. |
Trazabilidad de lotes y registros de liberación. | Conecta las cajas entregadas con los datos de producción e inspección |
Si actúa como importador de dispositivos médicos de EE. UU., aclare las responsabilidades del agente estadounidense del fabricante extranjero, el importador inicial y el importador registrado, según corresponda. Establecer procedimientos claros para el manejo de quejas y notificaciones de cambios relevantes. El registro de establecimiento de la FDA, la lista de dispositivos y la autorización 510(k) tienen diferentes propósitos regulatorios y deben revisarse por separado.
¿Cómo se debe verificar un SKU de INTCO antes de comprarlo?
La revisión funciona mejor cuando pasa de la página del producto al registro y luego regresa al paquete físico. Esta secuencia detecta pequeñas discrepancias, como un tamaño que figura en una cita que no aparece en la etiqueta actual.
Cinco controles prácticos
- Identifique el usuario previsto, el entorno de atención, el uso previsto, el canal objetivo y el beneficio reclamado.
- Haga coincidir el modelo, tamaño, material, número de paquetes y etiqueta con la página del catálogo y la cotización.
- Verifique elregistro del establecimiento de la FDAy los registros de listado de dispositivos, confirme la clasificación del dispositivo y los requisitos 510(k) aplicables y solicite el número de autorización o la documentación de exención cuando corresponda. Compare el registro con el archivo técnico, el etiquetado, las instrucciones de uso, los informes de prueba y el diseño del empaque.
- Compare el registro con el archivo técnico, el etiquetado, las instrucciones de uso, los informes de prueba y el diseño del empaque.
- Apruebe una muestra de lote de producción y mantenga juntos la decisión, el código de lote y los documentos de liberación.
El trabajo con marca privada necesita una segunda pasada. Confirme qué entidad legal es responsable de los registros regulatorios de la FDA aplicables, quién es responsable del etiquetado y cómo se evalúan e informan los cambios en los materiales, los sitios de fabricación, el empaque o el uso previsto cuando sea necesario. Ciertos cambios pueden afectar la documentación regulatoria aplicable o los requisitos de presentación.
¿Cómo puede INTCO Medical adaptarse a una estrategia de suministro de dispositivos de EE. UU.?
El catálogo presenta un proveedor que conecta protección desechable, terapia de frío y calor y equipos de rehabilitación. Esta combinación respalda la calificación coordinada de proveedores en categorías de productos relacionadas, mientras que cada SKU requiere su propia clasificación regulatoria de EE. UU., uso previsto, etiquetado, evidencia de prueba y documentación de liberación aplicables. La cartera de productosINTCO Medicalle permite mapear esas categorías antes de solicitar muestras y documentos regulatorios.
Para un comprador, el siguiente paso útil es específico. Envíe una lista de modelos, reclamaciones objetivo, rol en el mercado, formato del paquete y pronóstico. Solicite la documentación regulatoria y de producto actual de EE. UU. para cada línea de productos. El sitio corporativo INTCO Medical proporciona la ruta de contacto formal de la empresa para esa solicitud.
Preguntas frecuentes
P1: ¿El catálogo demuestra que cada producto INTCO Medical tiene la aprobación de la FDA 510(k)?
R: No. Las marcas relacionadas con la FDA en un catálogo de productos no establecen la autorización 510(k) ni la aprobación de la FDA. Algunos productos pueden estar sujetos a registro y listado de la FDA y pueden calificar para una exención 510(k), mientras que otros pueden requerir una presentación previa a la comercialización. Los compradores deben verificar la vía regulatoria y los registros de respaldo para cada producto específico.
P2: ¿Cuál es la diferencia entre el registro y listado de dispositivos médicos de la FDA y la autorización 510(k)?
R: El registro de establecimientos de la FDA y el listado de dispositivos identifican los establecimientos registrados y los dispositivos listados, pero no indican la aprobación o autorización de la FDA. Una autorización 510(k) es una decisión previa a la comercialización separada basada en una equivalencia sustancial. Ciertos dispositivos pueden estar exentos de los requisitos de 510(k). Los compradores deben verificar qué requisitos se aplican al producto específico.
P3: ¿Qué INTCO Medical categorías de productos tienen registros regulatorios relacionados con la FDA?
R: Se han identificado registros regulatorios relacionados con la FDA para productos INTCO Medical seleccionados en varias categorías, incluidos guantes para exámenes médicos, sillas de ruedas eléctricas, mascarillas quirúrgicas médicas, electrodos de ECG y productos de terapia de frío y calor. Dependiendo del dispositivo específico, estos registros pueden involucrar autorización 510(k), registro de establecimiento y listado de dispositivos, o exenciones 510(k) aplicables. Los compradores deben verificar el fabricante legal, el modelo actual, el código del producto, el estado regulatorio y la documentación de respaldo de la FDA para cada producto.
P4: ¿Qué debe solicitar un importador de dispositivos médicos de EE. UU. antes de realizar el pedido?
R: Solicite el SKU exacto y la etiqueta actual, la información de listado y registro de la FDA correspondiente, la clasificación del dispositivo, 510(k) evidencia de autorización o exención cuando corresponda, el alcance delcertificado ISO 13485, las instrucciones de uso, los informes de prueba, el diseño del empaque y la documentación de trazabilidad del lote.
P5: ¿Cómo apoya un fabricante de consumibles médicos un programa de múltiples categorías?
R: Puede coordinar especificaciones, diseños artísticos, muestras, registros de calidad y planificación de envíos de guantes, mascarillas, productos terapéuticos y líneas relacionadas. Cada SKU aún necesita su propia clasificación, uso previsto, evidencia y decisión de liberación.
P6: ¿La autorización 510(k) de la FDA para un producto INTCO Medical cubre otros modelos o categorías de productos?
R: No. La autorización 510(k) de la FDA se aplica al dispositivo específico y a las indicaciones de uso cubiertas por la decisión de autorización correspondiente. No se extiende automáticamente a todos los modelos dentro de una familia de productos ni a otras categorías de productos. Los compradores deben verificar si la configuración exacta del producto está cubierta por la autorización aplicable o si sigue otra vía regulatoria.
P7: ¿Cómo pueden los compradores estadounidenses verificar los registros de la FDA para los productos INTCO Medical?
R: Los compradores pueden consultar las bases de datos oficiales de la FDA 510(k), registro de establecimientos y listado de dispositivos. La revisión debe incluir el fabricante legal, el nombre del dispositivo, el código del producto, el número K cuando corresponda, el uso previsto y la información relevante del modelo. Los compradores también deben solicitar documentación actualizada específica del producto a INTCO Medical antes de tomar decisiones regulatorias o de compra.
Noticias relacionadas