Regulatorische Due Diligence für Medizinprodukte: Eine Checkliste für Markteintrittsdokumente für Käufer
FDA-510(k)-Zulassung: Was US-Käufer über INTCO Medical-Geräte wissen sollten
VON: INTCO Medical|24. Okt. 2026
Für US-Käufer, die INTCO Medical-Geräte bewerten, ist die FDA-510(k)-Zulassung ein wichtiger regulatorischer Gesichtspunkt. Für welche Produkte ist eine 510(k)-Freigabe erforderlich, welche können davon ausgenommen sein und welche Unterlagen sollten Käufer vor dem Kauf prüfen?
Das Medizingeräteportfolio von INTCO Medicalumfasst Untersuchungshandschuhe, Rehabilitationsgeräte, medizinische Verbrauchsmaterialien sowie Kälte- und Wärmetherapieprodukte, die jeweils den geltenden US-amerikanischen Regulierungsanforderungen unterliegen. Eine FDA-Kennzeichnung stellt jedoch keine 510(k)-Freigabe oder FDA-Zulassung dar. Der geltende US-Regulierungsweg kann je nach Produkt die Registrierung einer Niederlassung und die Geräteauflistung, eine 510(k)-Freigabe oder eine 510(k)-Ausnahme umfassen. Käufer sollten die genaue SKU, den Verwendungszweck, den Produktcode, den gesetzlichen Hersteller, die aktuelle Kennzeichnung und die geltenden FDA-Aufzeichnungen überprüfen, bevor sie behördliche Ansprüche geltend machen.
Was bedeutet die 510(k)-Zulassung der FDA für einen US-Käufer?
Die FDA-510(k)-Zulassung erfolgt über den 510(k)-Benachrichtigungsweg vor dem Inverkehrbringen. Die Einreichung vergleicht ein neues Gerät mit einem rechtmäßig vermarkteten Prädikat und unterstützt die wesentliche Gleichwertigkeit für einen definierten Verwendungszweck. Diese Entscheidung bezieht sich auf ein bestimmtes Produkt, einen bestimmten Antragsteller und eine Reihe von Indikationen für die Verwendung. Es deckt nicht automatisch jedes Produkt im Katalog eines Lieferanten ab.
FDA-Zulassung, Registrierung und Listung
Die FDA-Einrichtungsregistrierung und Geräteauflistungidentifiziert registrierte Einrichtungen und gelistete Geräte, stellt jedoch keine FDA-Freigabe oder -Genehmigung dar. Eine 510(k)-Freigabe ist eine separate Feststellung der wesentlichen Gleichwertigkeit vor dem Inverkehrbringen. Bestimmte Geräte können von den 510(k)-Anforderungen ausgenommen sein, vorbehaltlich der geltenden Klassifizierungsvorschriften und Ausnahmebeschränkungen. Käufer sollten bei der Prüfung der Lieferantendokumentation zwischen Registrierung, Auflistung, Freigabe und Befreiung unterscheiden.
Aufzeichnen | Was Sie bestätigen sollten |
510(k) Freigabe | K-Nummer, Antragsteller, Geräteidentifikation, Anwendungshinweise, Entscheidungsdatum und Produktcode, sofern eine Freigabe vorliegt |
Registrierung der Einrichtung | Registrierte Einrichtung, Registrierungsstatus und Eigentümer oder Betreiber der Einrichtung |
Geräteliste | Aufgeführter Gerätename, Produktcode, zugehörige Einrichtung und verfügbare Geräteidentifikationsdetails |
Katalog-FDA-bezogenes Zeichen | Überprüfen Sie die entsprechenden Registrierungs-, Listungs-, Freigabe- oder Befreiungsnachweise. Ein FDA-bezogenes Zeichen allein begründet noch keine FDA-Zulassung oder -Freigabe. |
Warum die genaue SKU wichtig ist
Unterschiedliche Medizingerätemodelle innerhalb derselben Produktkategorie können unterschiedliche Materialien, Verwendungszwecke, behördliche Klassifizierungen und Kennzeichnungsanforderungen haben. Fragen Sie nach der kommerziellen SKU, Größe, Verpackung, Verwendungszweck, Anwendungsgebieten und Zielkanal. Ein Familienname allein lässt zu viel Spielraum für eine Nichtübereinstimmung.
FDA-Zulassungsstatus für INTCO Medical Produktkategorien
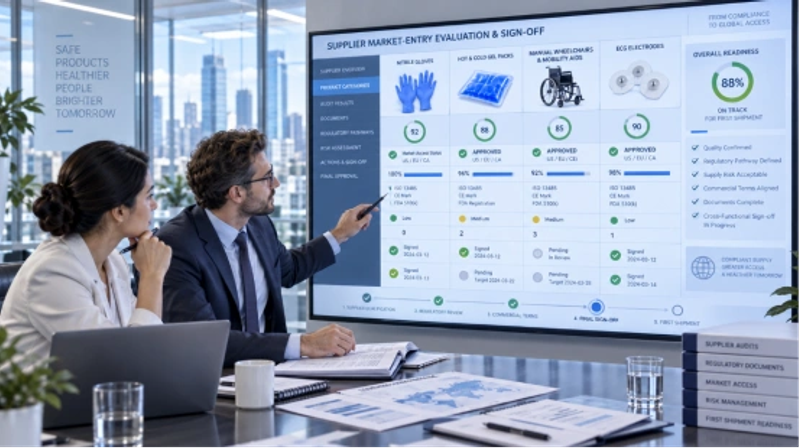
INTCO Medical beliefert internationale Märkte mit mehreren Kategorien medizinischer Produkte, darunter medizinische Untersuchungshandschuhe, Rehabilitationsgeräte, schützende medizinische Verbrauchsmaterialien, medizinische Elektroden sowie Produkte für die Kälte- und Wärmetherapie. Für US-Käufer hängt der anwendbare FDA-Regulierungspfad von der spezifischen Geräteklassifizierung, dem Verwendungszweck und der Produktkonfiguration ab.
FDA-510(k)-Zulassung, Betriebsregistrierung und Gerätelistung sowie 510(k)-Ausnahme sind unterschiedliche Regulierungskonzepte. Das Produktportfolio von INTCO Medical umfasst Geräte, die mit diesen verschiedenen Pfaden verbunden sind. Käufer sollten die geltenden FDA-Aufzeichnungen und unterstützenden Unterlagen für jedes einzelne Produkt überprüfen, anstatt davon auszugehen, dass eine einzelne Freigabe oder Registrierung eine gesamte Produktkategorie abdeckt.
Medizinische Untersuchungshandschuhe
Medizinische Untersuchungshandschuhesind ein wichtiger Teil des Produktportfolios von INTCO Medical. Das Unternehmen liefert Einweg-Untersuchungshandschuhe, einschließlich Untersuchungshandschuhe aus Nitril und Vinyl (PVC), für medizinische und professionelle Anwendungen.
Für ausgewählte medizinische Untersuchungshandschuhe im Produktportfolio von INTCO Medical wurden FDA-510(k)-Aufzeichnungen identifiziert. Beispielsweise identifiziert die FDA-Aufzeichnung K231408 einen Antrag auf Nitril-Untersuchungshandschuhe, der mit dem Produktnamen SynGuard und dem Produktcode LZA verknüpft ist. Für ausgewählte Nitril- und Vinyl-Untersuchungshandschuhe wurden zusätzliche FDA-510(k)-Aufzeichnungen identifiziert. Die Anwendbarkeit jeder Freigabe sollte anhand des jeweiligen Produkts und des gesetzlichen Herstellers überprüft werden.
Rehabilitations- und Mobilitätsgeräte
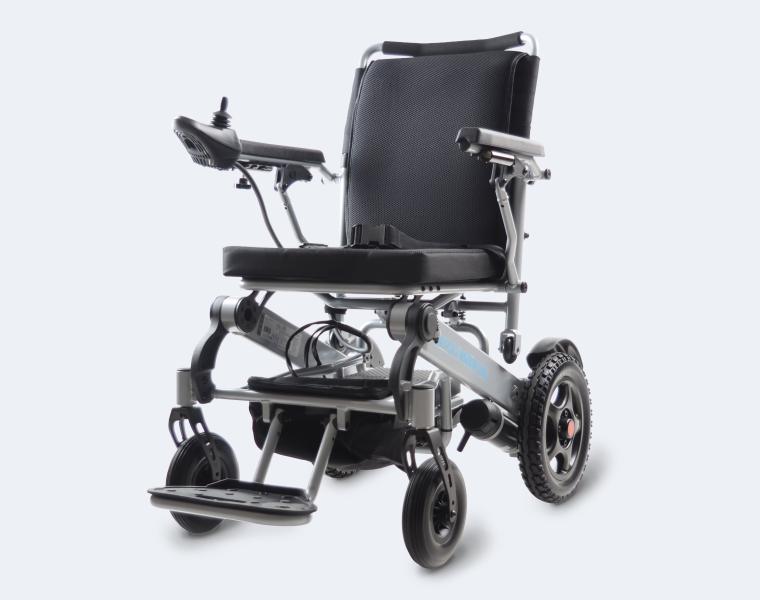
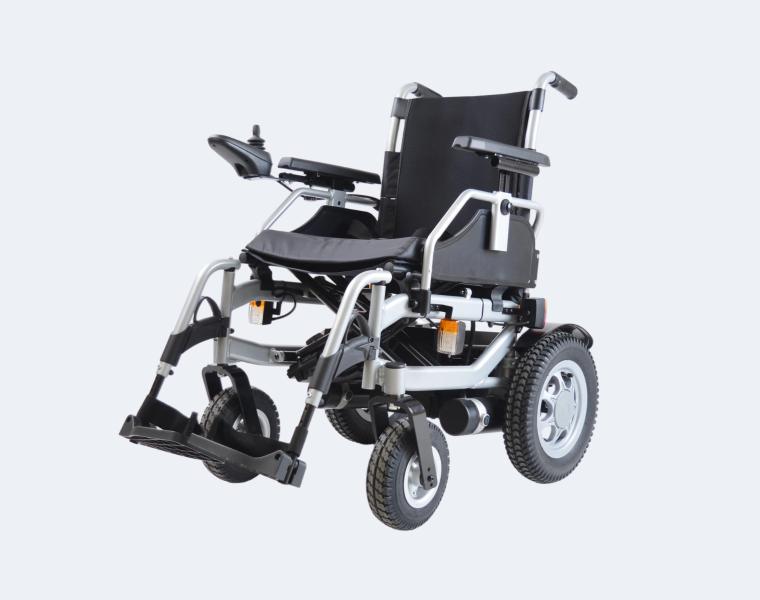
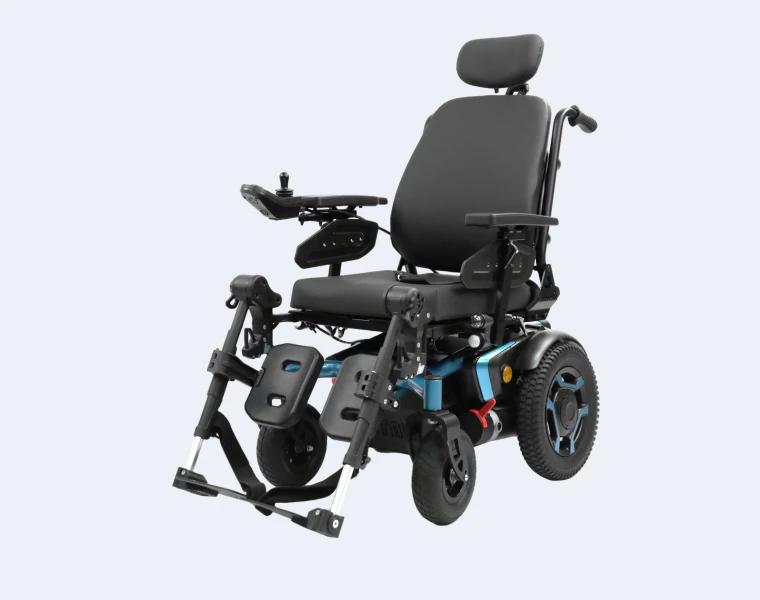
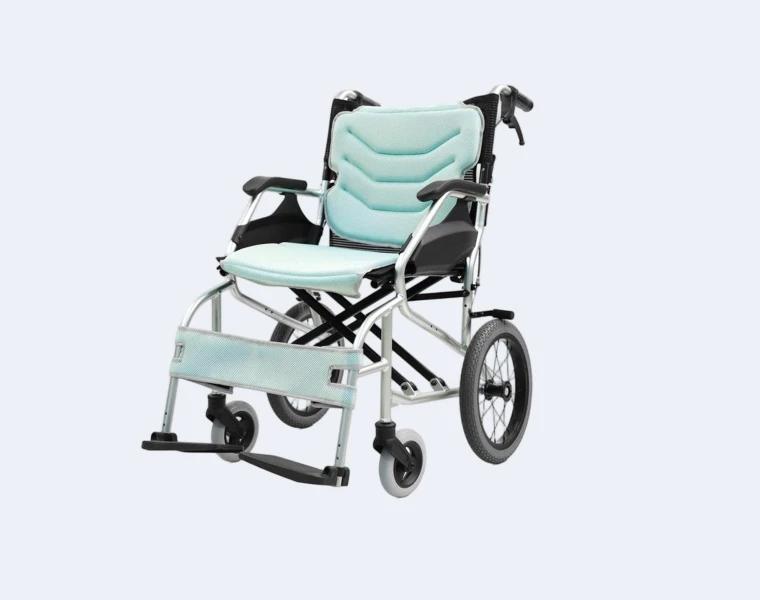
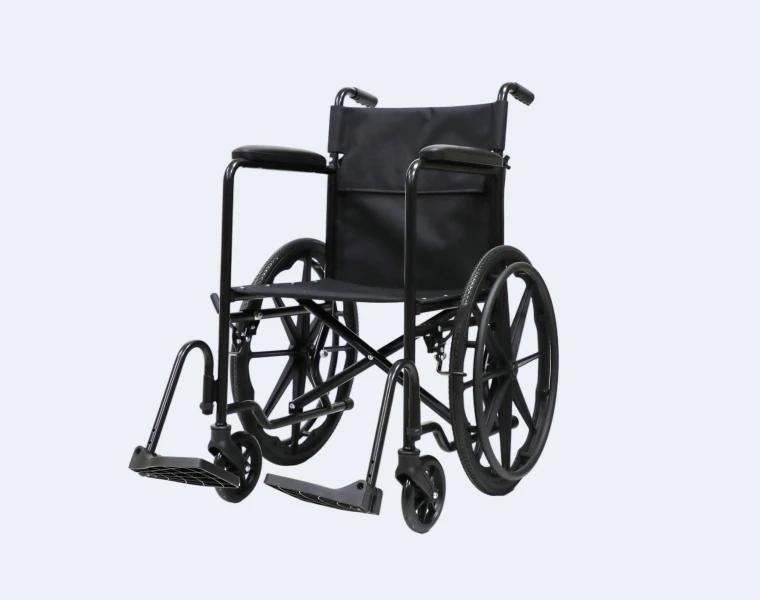
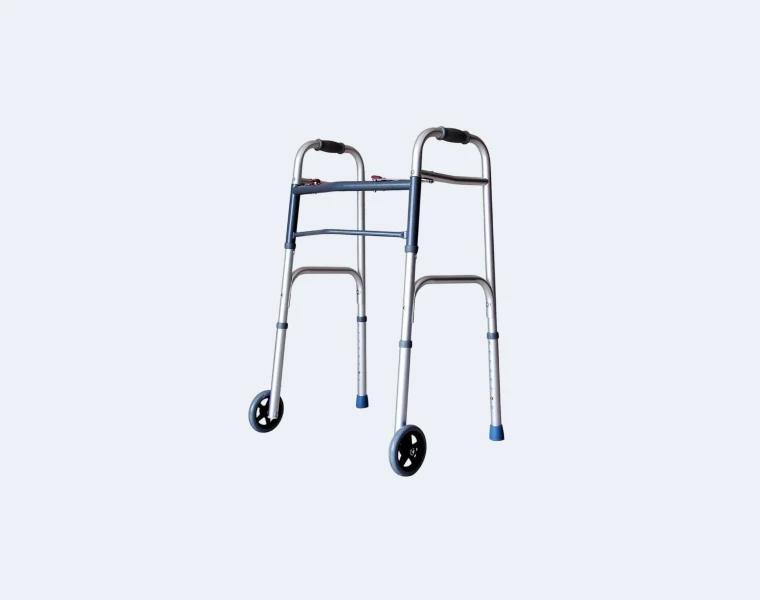
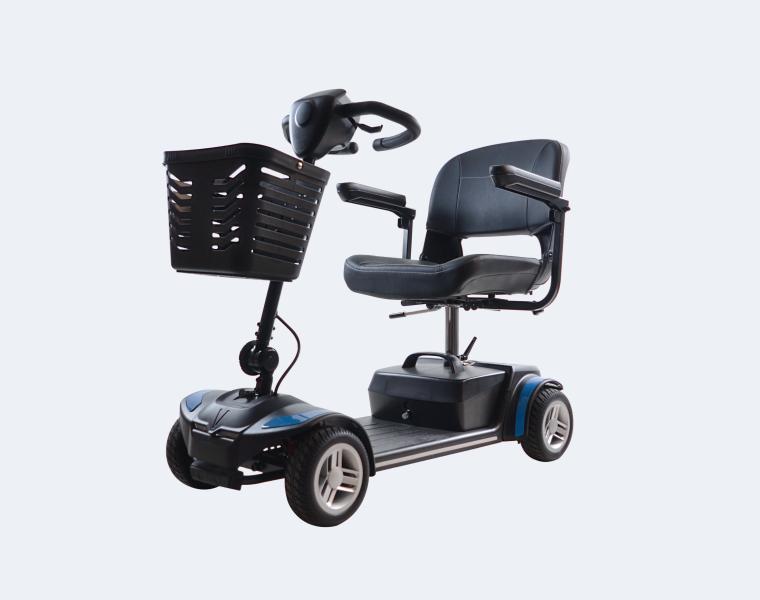
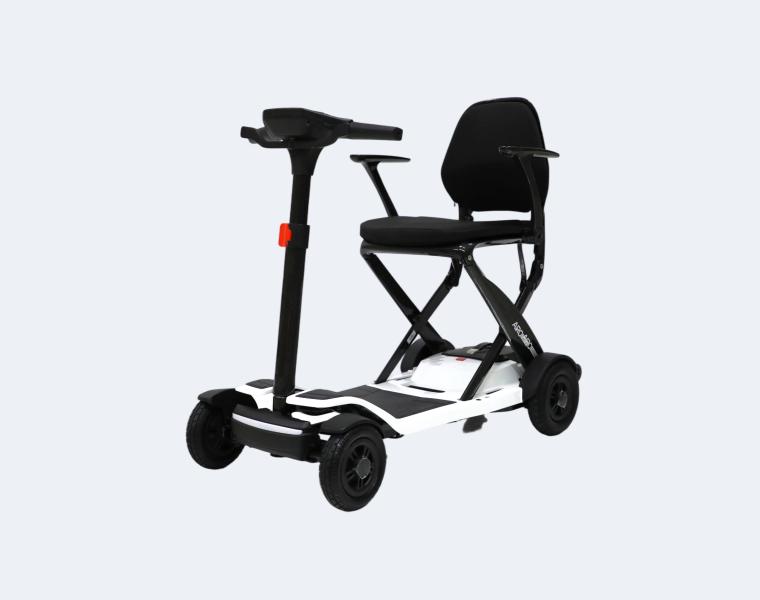
Das Portfolio an Rehabilitationsgerätenvon INTCO Medical umfasst manuelle Rollstühle, Elektrorollstühle, Gehhilfen, Krücken und andere Produkte zur Mobilitätsunterstützung. Die geltenden gesetzlichen Anforderungen in den USA variieren je nach Gerätetyp und -klassifizierung.
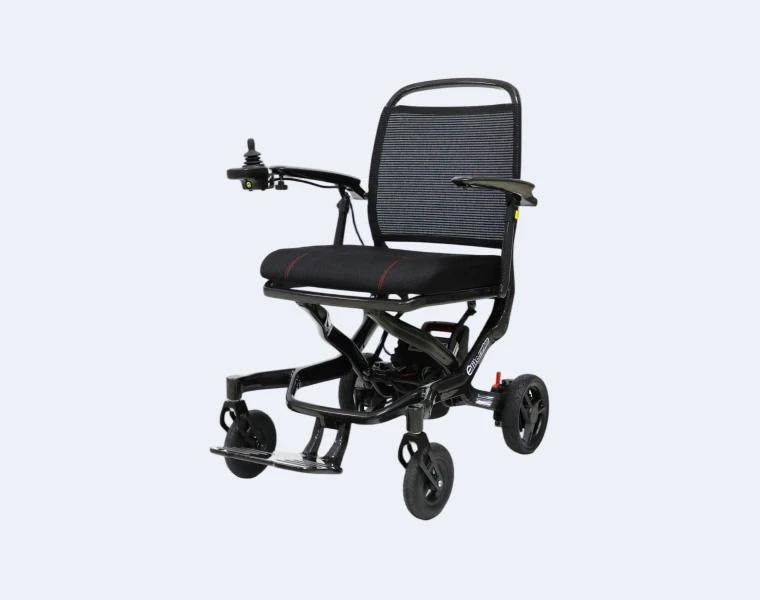
Ausgewählte Elektrorollstuhlprodukte verfügen über zugehörige FDA-510(k)-Aufzeichnungen. Beispielsweise ist der FDA-510(k)-Eintrag K202482 mit dem Elektrorollstuhl Y207 unter dem Produktcode ITI verknüpft. Für ausgewählte Elektrorollstuhlprodukte wurden zusätzliche FDA-510(k)-Aufzeichnungen identifiziert.
Für manuelle Rollstühleund bestimmte Gehhilfen gelten möglicherweise unterschiedliche Vorschriften, einschließlich geltender 510(k)-Ausnahmen. Je nach Gerät und verantwortlicher Einrichtung können auch Registrierungs- und Gerätelistenaufzeichnungen der FDA-Einrichtungen gelten.
Käufer sollten das genaue Modell, den gesetzlichen Hersteller, die Geräteklassifizierung, den geltenden Freigabe- oder Ausnahmestatus, den Produktcode und die aktuelle US-Kennzeichnung überprüfen. Eine mit einem Rollstuhlmodell verbundene Freigabe gilt nicht automatisch für andere Modelle derselben Produktfamilie.
Andere medizinische Verbrauchsmaterialien und Geräte
Neben Untersuchungshandschuhen und Mobilitätsgeräten liefert INTCO Medical auch andere medizinische Verbrauchsmaterialien und Geräte, darunter medizinische Gesichtsmasken, Schutzkleidung, EKG-Elektroden und verwandte Produkte.
Ausgewählte medizinische OP-Maskenprodukte verfügen über zugehörige FDA-510(k)-Aufzeichnungen. Beispielsweise bezieht sich der FDA-510(k)-Eintrag K202708 auf eine medizinische Gesichtsmaske mit dem Produktcode FXX.
Bestimmte medizinische Isolationskittel und zugehörige Schutzkleidung können vorbehaltlich der geltenden Vorschriften und Ausnahmebeschränkungen als Geräte eingestuft werden, die von den 510(k)-Anforderungen ausgenommen sind. Registrierungs- und Listungsunterlagen sollten bei Bedarf überprüft werden.
FürEKG-Elektrodenwurden historische FDA-510(k)-Aufzeichnungen und Gerätelisteninformationen identifiziert. Der geltende Regulierungsstatus muss jedoch für jedes spezifische Elektrodenmodell und den jeweiligen Verwendungszweck bestätigt werden.
Diese Beispiele verdeutlichen die Bedeutung einer produktspezifischen regulatorischen Überprüfung. Käufer sollten nicht davon ausgehen, dass eine FDA-Registrierung, eine Geräteauflistung oder eine historische Freigabe eine Freigabe oder Zulassung für jedes derzeit von einem Hersteller angebotene Produkt begründet.
Kälte- und Wärmetherapieprodukte
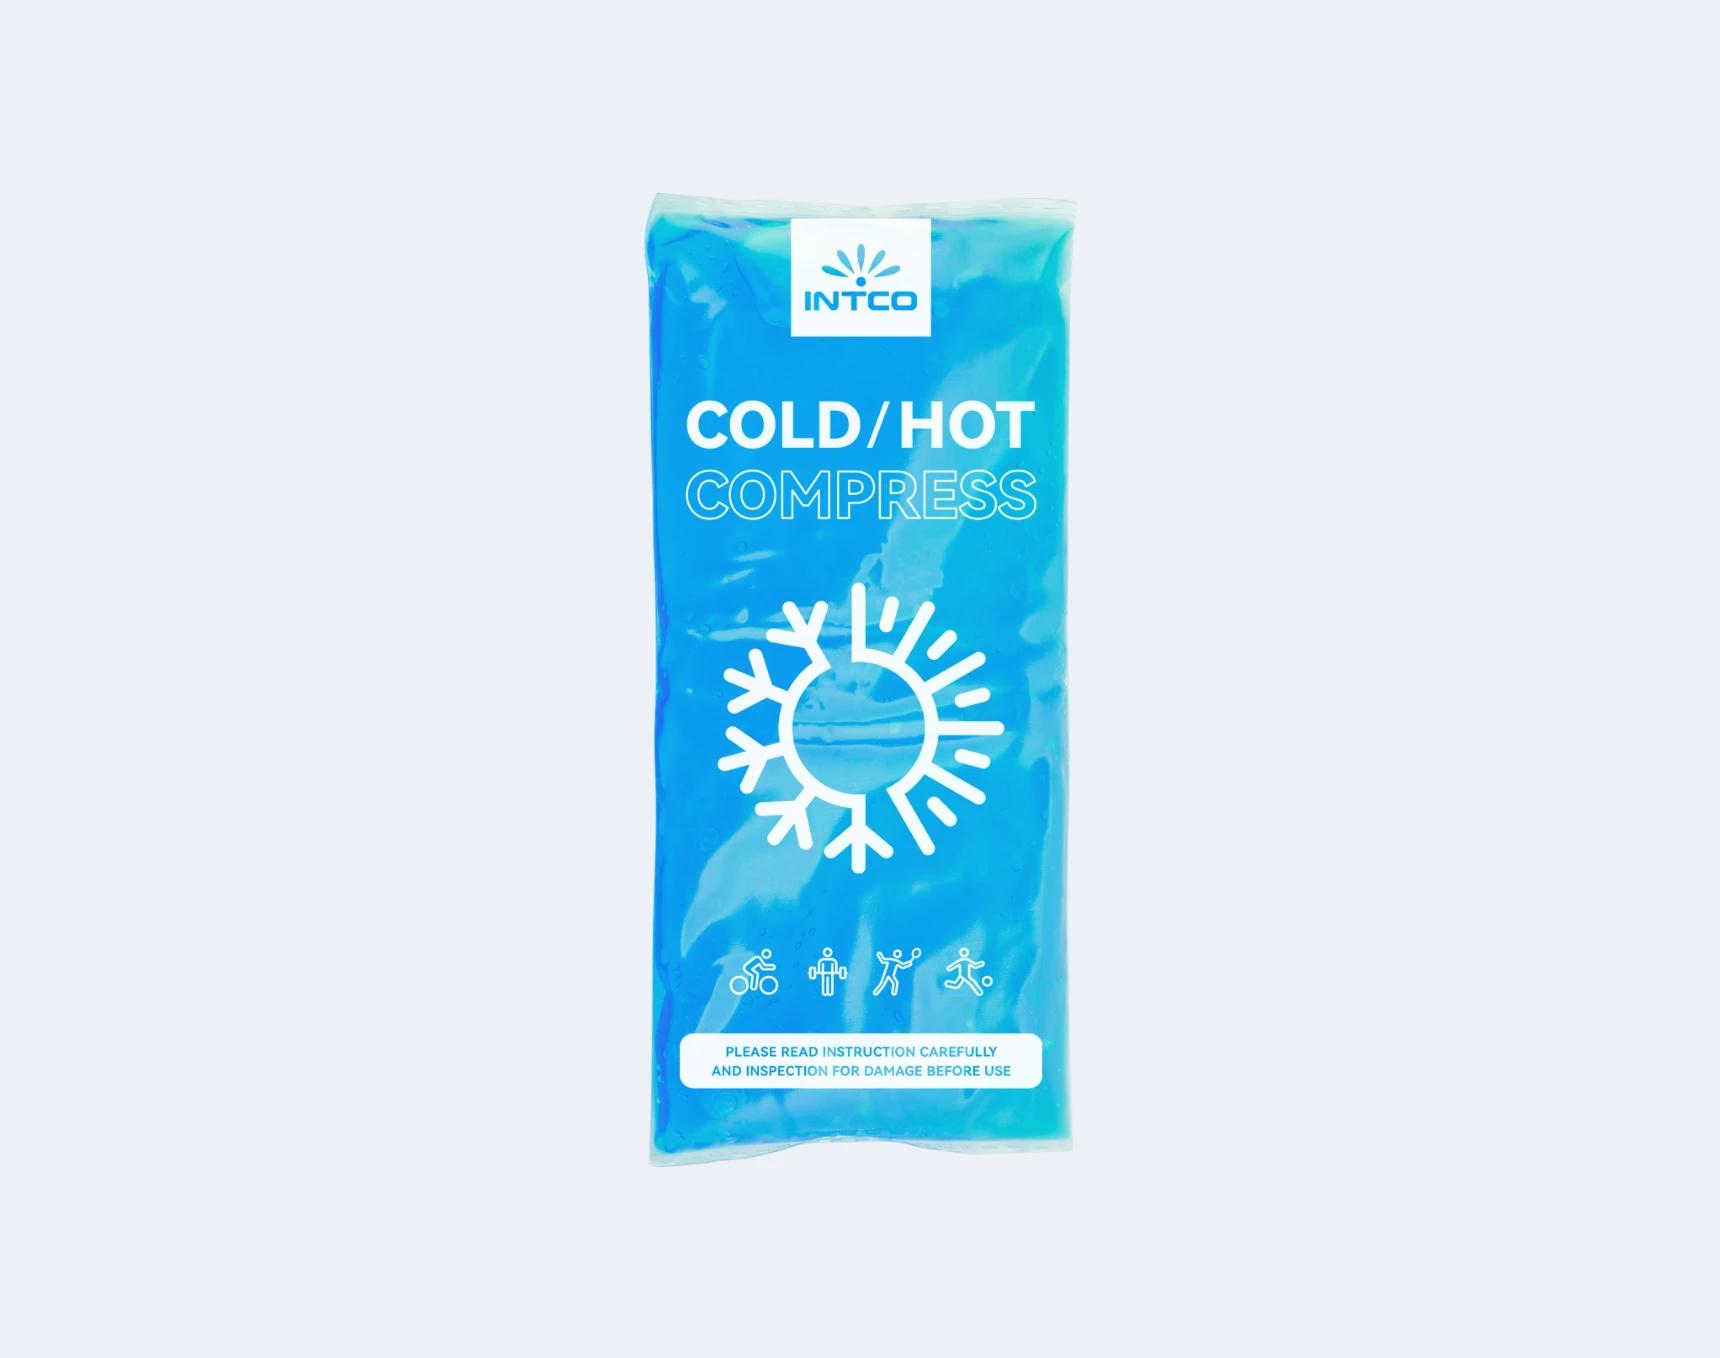
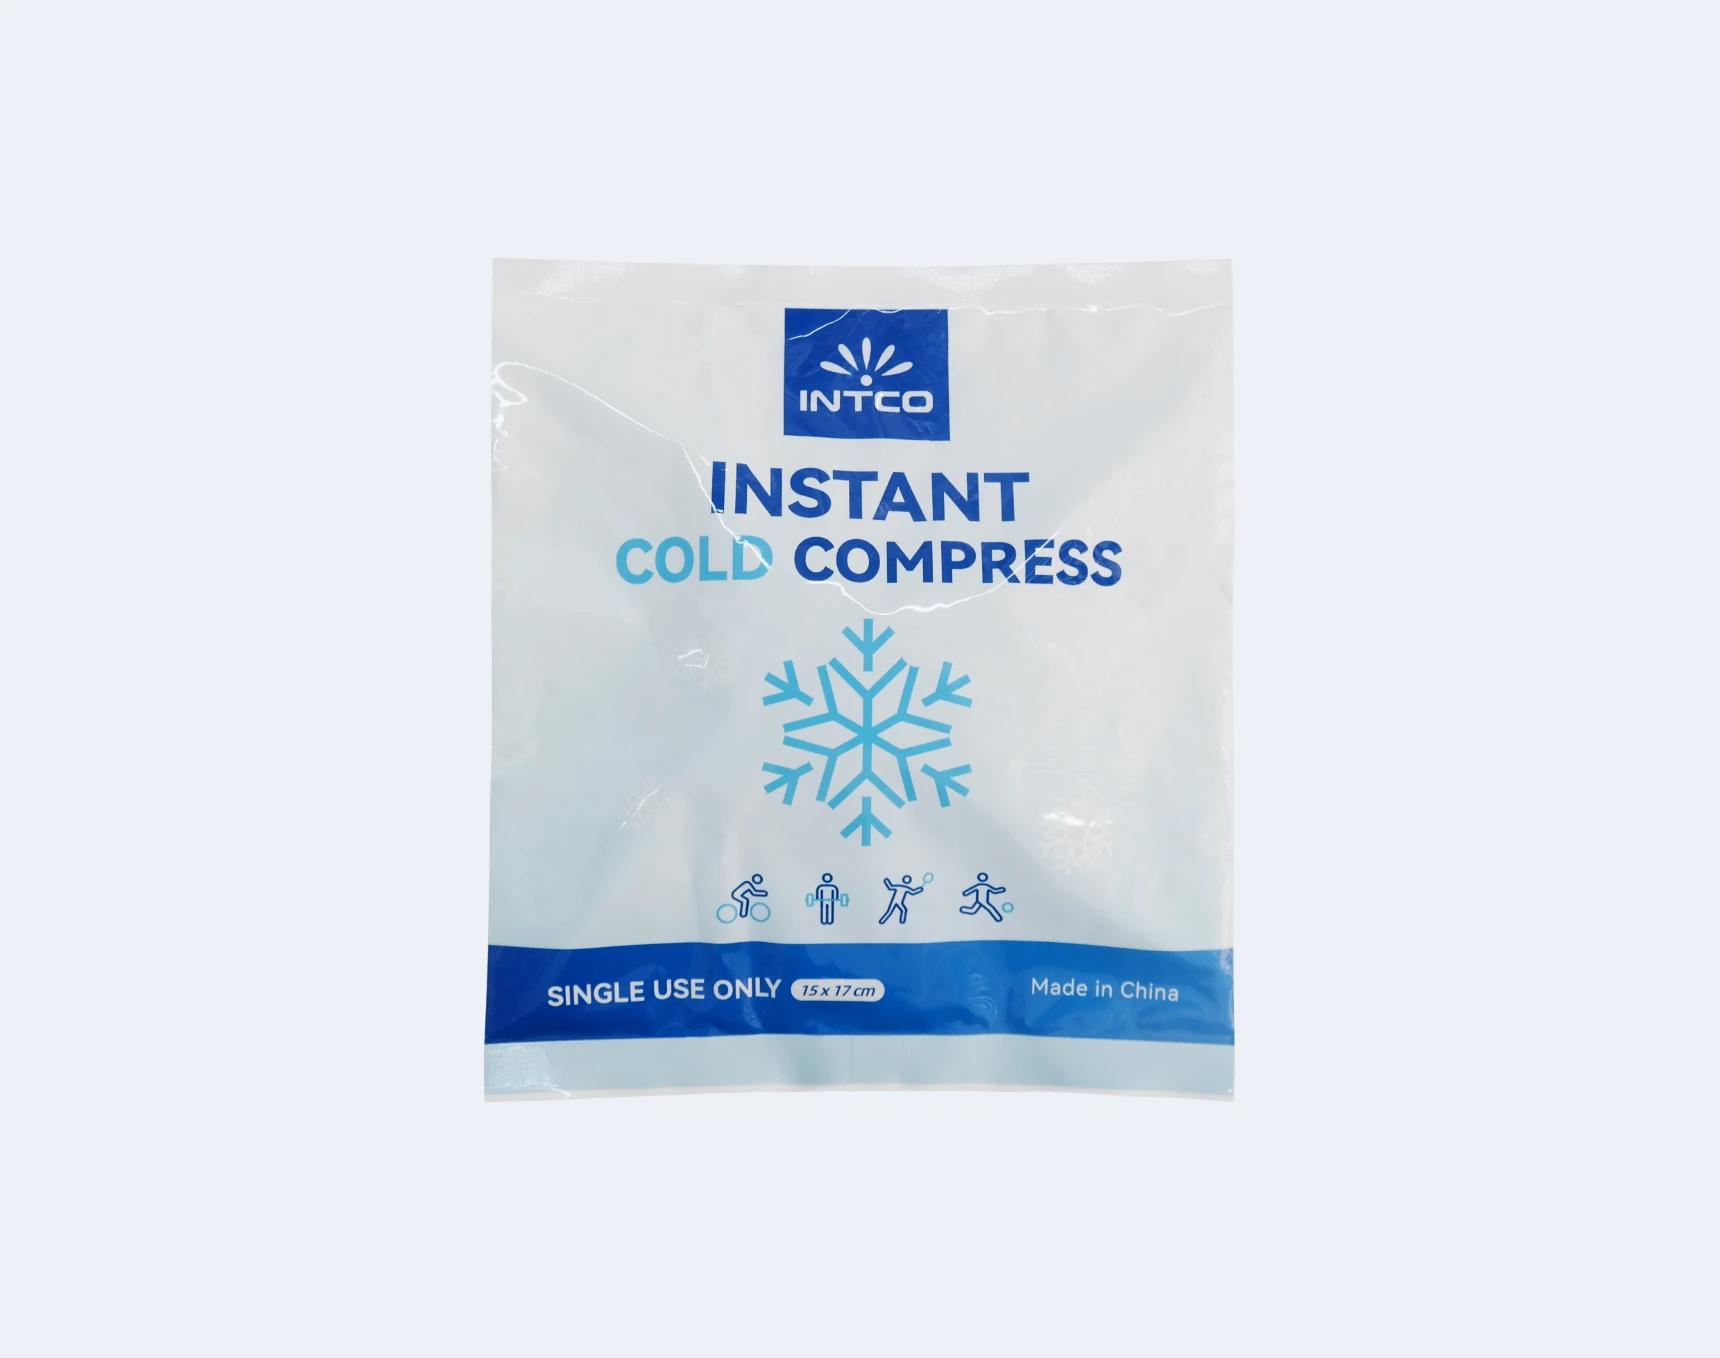
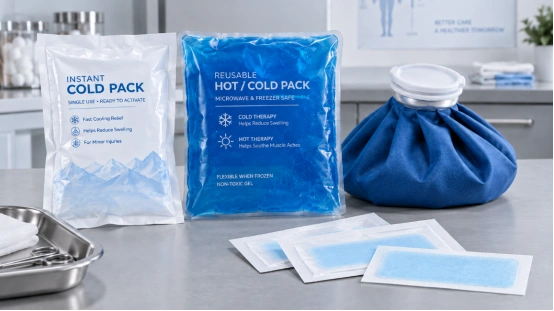
INTCO Medical bietet auch Kälte- und Wärmetherapieprodukte an, darunter Instant-Kältepackungen, Instant-Wärmepackungen, wiederverwendbare Gelpackungen, Eisbeutel und Fieberkühlpflaster. Diese Produkte können je nach Klassifizierung und beabsichtigter Verwendung unterschiedlichen FDA-Zulassungswegen folgen.
Für ausgewählte Kälte- und Wärmetherapieprodukte wurden Informationen zur FDA-Registrierung und Geräteauflistung ermittelt. Die Anwendbarkeit einer 510(k)-Ausnahme sollte für jedes einzelne Produkt überprüft werden. Der FDA-Status von Fieberkühlpflastern wurde nicht unabhängig bestätigt.
Die folgenden Kataloginformationen bieten einen Ausgangspunkt für weitere regulatorische Überprüfungen auf Produktebene.
Produktfamilie | Katalogdetails | Nachverfolgung des Käufers |
Sofortige Kühlpackung | 5 x 6 Zoll und 6 x 9 Zoll, Einwegartikel, externe Kältetherapie, ohne Kühlung aktiviert | Bestätigen Sie die FDA-Einrichtungsregistrierung und Geräteliste, die geltende Klassifizierung und den 510(k)-Ausnahmestatus, die aktuelle Kennzeichnung und die unterstützende Testdokumentation |
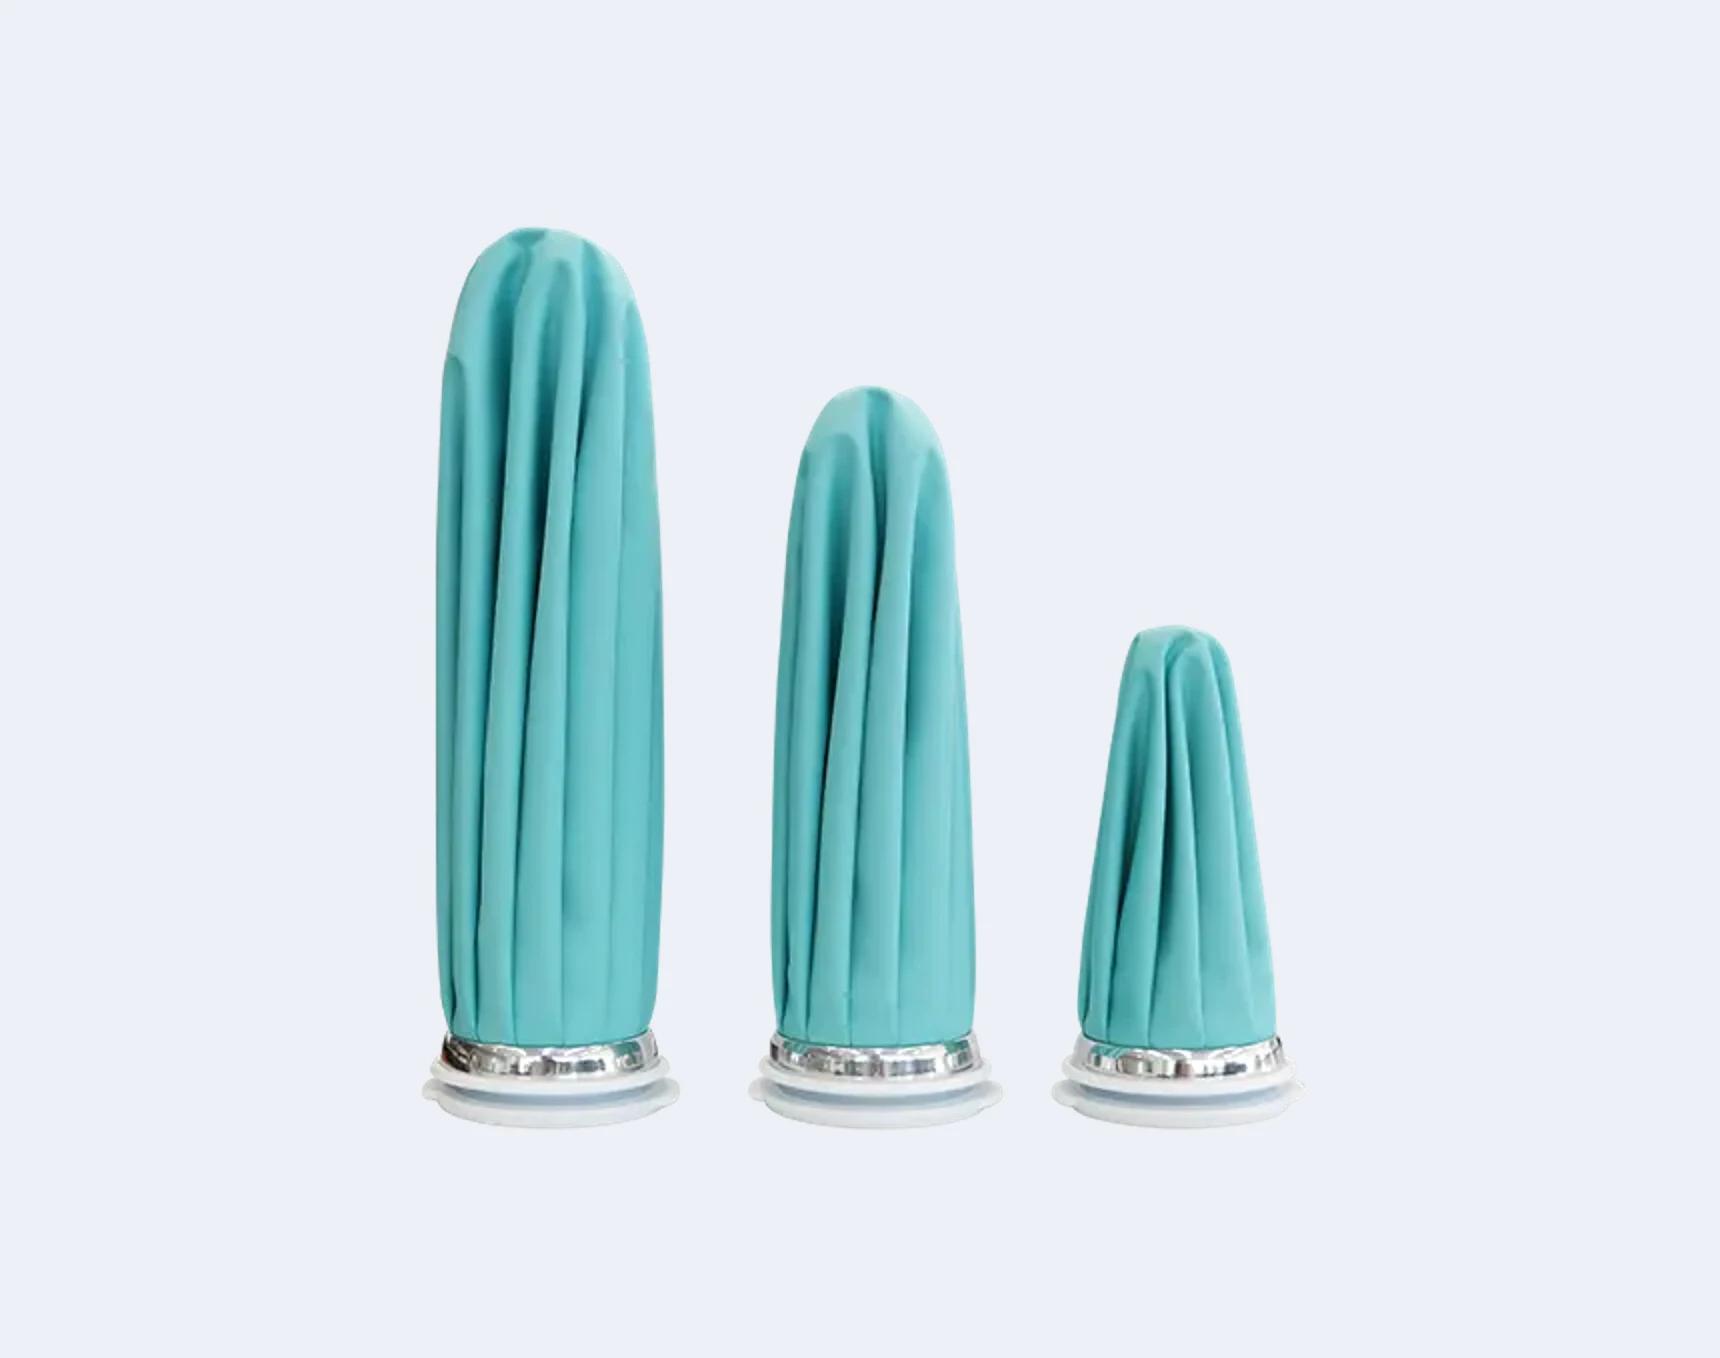
Eisbeutel | 5, 6, 9 und 11 Zoll großer, wiederverwendbarer Eisbeutel mit Stoffbezug und sicherem Verschluss | Bestätigen Sie die FDA-Registrierung und -Listung, den geltenden 510(k)-Ausnahmestatus, die Integrität des Verschlusses, die Reinigungsanweisungen und die aktuelle Kennzeichnung |
Sofortige Heißpackung | 5 x 6 Zoll und 6 x 9 Zoll, Einwegartikel, aktiviert ohne externe Heizung | Bestätigen Sie die geltenden FDA-Registrierungs- und Listungsaufzeichnungen, die Geräteklassifizierung, den 510(k)-Ausnahmestatus, den Verwendungszweck, die Warnhinweise und die Testdokumentation |
Wiederverwendbare Gelpackung | Wiederverwendbare Wärme- und Kältetherapiepackung, erhältlich mit PE/Nylon- oder Stoffmaterialien, für den Einsatz in der häuslichen Pflege | Bestätigen Sie die FDA-Registrierung und -Listung, den 510(k)-Ausnahmestatus, die Materialspezifikationen, den Auslaufwiderstand, die thermische Leistung und die Reinigungsanweisungen |
Fieberkühlpflaster | 5 x 12 cm und 9,5 x 13 cm, Einweg-Kühlpflaster; Im Katalog wird eine Kühlwirkung von bis zu 8 Stunden beschrieben | Bestätigen Sie die geltende US-amerikanische Zulassungsklassifizierung und den FDA-Status. Fordern Sie Belege für Kühldauer, Sicherheit bei Hautkontakt, Stabilität und Angaben zur Kennzeichnung an. |
Produktportfolio und regulatorischer Geltungsbereich
Das Portfolio von INTCO Medical umfasst medizinische Einwegverbrauchsmaterialien, Schutzprodukte, Rehabilitationsgeräte, medizinische Elektroden sowie Produkte für die Kälte- und Wärmetherapie. Diese Kategorien unterliegen unterschiedlichen regulatorischen Anforderungen in den USA und produktspezifische Nachweise sind für die Lieferantenqualifizierung unerlässlich.
Für Einkäufer, die über mehrere Kategorien hinweg einkaufen, ist die wichtigste Überlegung nicht die allgemeinen FDA-bezogenen Angaben eines Herstellers, sondern ob jedes Produkt über die entsprechende behördliche Dokumentation für seinen beabsichtigten Verwendungszweck und den Vertriebsweg in den USA verfügt.
Wie unterstützt INTCO Medical ein Multi-SKU-US-Programm?
INTCO Medical ist ein börsennotierterHersteller medizinischer Produktemit Forschungs- und Entwicklungs-, Fertigungs- und globalen Marketingaktivitäten für medizinische Verbrauchsmaterialien und Rehabilitationsgeräte. Das Unternehmen bedient Kunden in mehr als 150 Ländern und Regionen und hat weltweit über 15.000 Kunden. Seine Fertigungs- und globalen Lieferkapazitäten unterstützen internationale Beschaffungsprogramme. Allerdings muss die Lieferantenqualifizierung für den US-Markt weiterhin auf der geltenden behördlichen Dokumentation und dem Qualitätsnachweis für jedes Produkt basieren.
Lieferantenstruktur und Dokumentenkontrolle
Wenn Sie einen Medizingerätehersteller beurteilen, der den US-Markt beliefert, prüfen Sie, wie seine Produkt-, Qualitäts-, Regulierungs- und Logistikteams Dokumentation und Compliance koordinieren. Sie benötigen eine kontrollierte Spezifikation für jede SKU, eine aktuelle technische Akte, genehmigte Druckvorlagen und eine Chargenrückverfolgbarkeit, die Produktionsaufzeichnungen mit der Lieferung verknüpft. Ein breites Portfolio kann ein koordiniertes Programm unterstützen, wenn jedes Gerät seine eigene Datei führt.
Bei der Bewertung von INTCO Medical-Produkten für den US-Markt sollten Käufer zunächst den geltenden FDA-Regulierungspfad für jedes Gerät bestätigen. Fragen Sie, welche juristische Person für die relevanten behördlichen Aufzeichnungen verantwortlich ist, welche Einrichtung das Produkt herstellt und welche Parteien die geltenden behördlichen und nachbörslichen Verantwortlichkeiten in den USA wahrnehmen. Bewahren Sie die überprüften Informationen im Lieferantenqualifizierungsprotokoll auf.
Welche Dokumente sollte ein 510(k)-Medizinproduktelieferant bereitstellen?
Ihre Anfrage sollte sich an der beabsichtigten Verwendung des Produkts und der Vertriebsrolle in den USA orientieren. Ein Medizingerätelieferant sollte in der Lage sein, den geltenden FDA-Regulierungspfad zu identifizieren, unterstützende Unterlagen für seine Produktaussagen bereitzustellen und nachzuweisen, dass das kommerzielle Produkt den kontrollierten Produktspezifikationen und der aktuellen Kennzeichnung entspricht.
Kernanforderungsliste
Dokument oder Datenpunkt | Warum es Ihnen wichtig ist |
Genaue SKU, Modell und Handelsbezeichnung | Verknüpft die Kaufentscheidung mit einer Gerätekonfiguration |
K-Nummer und FDA-Zulassungsentscheidung oder anwendbare 510(k)-Befreiungsdokumentation | Überprüft die geltenden Vormarktanforderungen, den Freigabestatus oder die Ausnahmegrundlage |
Registrierungs- und Listungsdetails | Identifiziert die Einrichtung und das aufgeführte Gerät |
Sofern zutreffend, FDA-Produktcode und Prädikatsgeräteinformationen | Unterstützt die behördliche Klassifizierung und gegebenenfalls die Überprüfung der wesentlichen Äquivalenz |
Aktuelle US-Kennzeichnung und Gebrauchsanweisung | Prüft Angaben, Warnhinweise, Symbole und Gebrauchsanweisungen |
Geltungsbereich des ISO 13485-Zertifikats | Zeigt an, welche Standorte und Aktivitäten zum Qualitätssystem gehören |
Technische Unterlagen, Prüfberichte und Materialdeklarationen | Unterstützt Qualitätsprüfung und Kundenakzeptanz |
Chargenrückverfolgbarkeit und Freigabeaufzeichnungen | Verbindet gelieferte Kartons mit Produktions- und Prüfdaten |
Wenn Sie als US-Importeur von Medizinprodukten fungieren, klären Sie die Verantwortlichkeiten des US-Vertreters des ausländischen Herstellers, des Erstimporteurs und des eingetragenen Importeurs, sofern zutreffend. Legen Sie klare Verfahren für die Bearbeitung von Beschwerden und relevante Änderungsbenachrichtigungen fest. Die FDA-Einrichtungsregistrierung, Gerätelistung und 510(k)-Zulassung dienen unterschiedlichen regulatorischen Zwecken und sollten separat geprüft werden.
Wie sollten Sie eine INTCO-SKU vor dem Kauf überprüfen?
Die Überprüfung funktioniert am besten, wenn Sie von der Produktseite zum Datensatz und dann zurück zur physischen Verpackung wechseln. Diese Sequenz erkennt kleine Abweichungen, beispielsweise eine in einem Angebot angegebene Größe, die nicht auf dem aktuellen Etikett erscheint.
Fünf praktische Kontrollen
- Identifizieren Sie den beabsichtigten Benutzer, die Pflegeumgebung, die beabsichtigte Verwendung, den Zielkanal und den beanspruchten Nutzen.
- Passen Sie Modell, Größe, Material, Packungsanzahl und Etikett an die Katalogseite und das Angebot an.
- Überprüfen Sie dieFDA-Einrichtungsregistrierungund die Geräteauflistungsaufzeichnungen, bestätigen Sie die Geräteklassifizierung und die geltenden 510(k)-Anforderungen und fordern Sie gegebenenfalls die Freigabenummer oder Ausnahmedokumentation an. Vergleichen Sie die Aufzeichnungen mit der technischen Akte, der Kennzeichnung, der Gebrauchsanweisung, den Testberichten und der Verpackungsvorlage.
- Vergleichen Sie die Aufzeichnung mit der technischen Akte, der Etikettierung, der Gebrauchsanweisung, den Testberichten und der Verpackungsvorlage.
- Genehmigen Sie ein Produktionslosmuster und bewahren Sie die Entscheidung, den Loscode und die Freigabedokumente zusammen auf.
Private-Label-Arbeiten brauchen einen zweiten Anlauf. Bestätigen Sie, welche juristische Person für die geltenden FDA-Regulierungsunterlagen verantwortlich ist, wer für die Kennzeichnung verantwortlich ist und wie Änderungen an Materialien, Produktionsstandorten, Verpackungen oder der beabsichtigten Verwendung bewertet und bei Bedarf gemeldet werden. Bestimmte Änderungen können sich auf die geltenden behördlichen Dokumentations- oder Einreichungsanforderungen auswirken.
Wie kann INTCO Medical in eine US-Geräteversorgungsstrategie passen?
Der Katalog stellt einen Anbieter vor, der Einwegschutz, Kälte- und Wärmetherapie sowie Rehabilitationsgeräte verbindet. Diese Kombination unterstützt eine koordinierte Lieferantenqualifizierung über verwandte Produktkategorien hinweg, während jede SKU ihre eigene geltende US-amerikanische behördliche Klassifizierung, beabsichtigte Verwendung, Kennzeichnung, Testnachweise und Freigabedokumentation erfordert. Mit demINTCO Medical-Produktportfolio können Sie diese Kategorien zuordnen, bevor Sie Muster und behördliche Dokumente anfordern.
Für einen Käufer ist der nützliche nächste Schritt spezifisch. Senden Sie eine Modellliste, Zielansprüche, Marktrolle, Paketformat und Prognose. Fordern Sie für jede Produktlinie die aktuelle US-amerikanische Zulassungs- und Produktdokumentation an. Die Unternehmenswebsite INTCO Medical bietet die formelle Kontaktroute des Unternehmens für diese Anfrage.
FAQ
F1: Belegt der Katalog, dass jedes INTCO Medical-Produkt eine FDA-510(k)-Zulassung hat?
A: Nein. FDA-bezogene Markierungen in einem Produktkatalog begründen keine 510(k)-Freigabe oder FDA-Zulassung. Einige Produkte unterliegen möglicherweise der FDA-Registrierung und -Listung und qualifizieren sich möglicherweise für eine 510(k)-Ausnahme, während für andere möglicherweise eine Einreichung vor dem Inverkehrbringen erforderlich ist. Käufer sollten den Regulierungspfad und die unterstützenden Unterlagen für jedes einzelne Produkt überprüfen.
F2: Was ist der Unterschied zwischen der FDA-Registrierung und -Listung von Medizinprodukten und der 510(k)-Freigabe?
A: Durch die Registrierung von FDA-Einrichtungen und die Geräteauflistung werden registrierte Einrichtungen und gelistete Geräte identifiziert, sie bedeuten jedoch nicht die FDA-Zulassung oder -Freigabe. Eine 510(k)-Freigabe ist eine separate Entscheidung vor dem Inverkehrbringen, die auf einer wesentlichen Gleichwertigkeit basiert. Bestimmte Geräte sind möglicherweise von den 510(k)-Anforderungen ausgenommen. Käufer sollten prüfen, welche Anforderungen für das jeweilige Produkt gelten.
F3: Für welche INTCO Medical Produktkategorien gibt es FDA-bezogene behördliche Aufzeichnungen?
A: FDA-bezogene Zulassungsunterlagen wurden für ausgewählte INTCO Medical-Produkte in mehreren Kategorien identifiziert, darunter medizinische Untersuchungshandschuhe, Elektrorollstühle, medizinische Operationsmasken, EKG-Elektroden sowie Produkte für die Kälte- und Wärmetherapie. Abhängig vom jeweiligen Gerät können diese Aufzeichnungen eine 510(k)-Genehmigung, eine Betriebsregistrierung und eine Geräteauflistung oder anwendbare 510(k)-Ausnahmen umfassen. Käufer sollten für jedes Produkt den legalen Hersteller, das aktuelle Modell, den Produktcode, den Regulierungsstatus und die unterstützende FDA-Dokumentation überprüfen.
F4: Was sollte ein US-amerikanischer Importeur medizinischer Geräte vor der Bestellung erfragen?
A: Fordern Sie die genaue Artikelnummer und das aktuelle Etikett, die geltenden FDA-Registrierungs- und Listungsinformationen, die Geräteklassifizierung, 510(k) Freigabe- oder Befreiungsnachweise (sofern relevant), denISO 13485-Zertifikat-Geltungsbereich, Gebrauchsanweisungen, Testberichte, Verpackungsvorlagen und Dokumentation zur Chargenrückverfolgbarkeit an.
F5: Wie unterstützt ein Hersteller medizinischer Verbrauchsmaterialien ein Programm mit mehreren Kategorien?
A: Es kann Spezifikationen, Druckvorlagen, Muster, Qualitätsaufzeichnungen und Versandplanung für Handschuhe, Masken, Therapieprodukte und verwandte Produktlinien koordinieren. Jede SKU benötigt weiterhin ihre eigene Klassifizierung, ihren Verwendungszweck, ihre eigenen Nachweise und ihre eigene Freigabeentscheidung.
F6: Deckt die 510(k)-Zulassung der FDA für ein INTCO Medical-Produkt auch andere Modelle oder Produktkategorien ab?
A: Nein. Die 510(k)-Zulassung der FDA gilt für das spezifische Produkt und die Anwendungsgebiete, die durch die entsprechende Zulassungsentscheidung abgedeckt sind. Sie erstreckt sich nicht automatisch auf alle Modelle innerhalb einer Produktfamilie oder auf andere Produktkategorien. Käufer sollten überprüfen, ob die genaue Produktkonfiguration durch die geltende Freigabe abgedeckt ist oder einem anderen behördlichen Weg folgt.
F7: Wie können US-Käufer die FDA-Aufzeichnungen für INTCO Medical-Produkte überprüfen?
A: Käufer können die offiziellen 510(k)-, Einrichtungsregistrierungs- und Gerätelistendatenbanken der FDA konsultieren. Die Überprüfung sollte den gesetzlichen Hersteller, den Gerätenamen, den Produktcode, ggf. die K-Nummer, den Verwendungszweck und relevante Modellinformationen umfassen. Käufer sollten außerdem die aktuelle produktspezifische Dokumentation von INTCO Medical anfordern, bevor sie Kauf- oder Regulierungsentscheidungen treffen.