Regulatorische Due Diligence für Medizinprodukte: Eine Checkliste für Markteintrittsdokumente für Käufer
Qualitätskontrolle von Medizinprodukten: Was Käufer vor der Lieferantengenehmigung überprüfen sollten
VON: INTCO Medical|02. Okt. 2026
Die Lieferantengenehmigung sollte auf Aufzeichnungen beruhen, die das Qualitätssystem mit dem Produkt verbinden, das Sie kaufen möchten. Ein Zertifikat startet die Prüfung. Prozessdaten, Testmethoden, Chargenhistorie und Reaktionszeiten zeigen, ob dieQualitätskontrolle von Medizinproduktenwährend der Produktion funktioniert. Erstellen Sie einen Beweispfad vom eingehenden Material bis zur freigegebenen Lieferung und der Feldbeschwerde.
Was sollten Sie im Qualitätsmanagementsystem überprüfen?
Ein Qualitätsmanagementsystem legt die Regeln für Dokumentenkontrolle, Produktion, Inspektion, Reklamationen und Korrekturmaßnahmen fest. Überprüfen Sie während der Qualifizierung, wie diese Regeln auf Ihre Gerätefamilie und am vorgeschlagenen Produktionsstandort wirken.
Zertifikatsumfang und Auditnachweise
Fordern Sie für einenISO 13485-Lieferantendas aktuelle Zertifikat, die ausstellende Stelle, das Ablaufdatum, die abgedeckten Standorte und den Geltungsbereich an. Passen Sie den Umfang an das Produkt und die Aktivität in Ihrem Einkaufsplan an. Fordern Sie die neueste Zusammenfassung der externen Prüfung, offene Feststellungen, Abschlussnachweise und den Zeitplan für die interne Prüfung an. Dieser Qualitätsauditnachweis gehört in die Genehmigungsakte.
Bestätigen Sie bei in die USA gelieferten Geräten, dass der Standort die am 2. Februar 2026 in Kraft getretene FDA-Verordnung zum Qualitätsmanagementsystem und die geltenden Geräteanforderungen einhält.
CAPA und Management Review
Überprüfen Sie, wie der Lieferant Korrektur- und Vorbeugungsmaßnahmen verwaltet, einschließlich Ursachenanalyse, Korrekturmaßnahmen und Wirksamkeitsüberprüfung. Bestätigen Sie, dass die Managementbewertung die relevante Leistung des Qualitätssystems und Folgemaßnahmen abdeckt. Detaillierte Aufzeichnungen können gegebenenfalls im Rahmen der geltenden Vertraulichkeitsvereinbarungen überprüft werden. Wiederkehrende Mängel nach der Schließung können ein Hinweis darauf sein, dass Korrekturmaßnahmen oder Wirksamkeitsprüfungen einer weiteren Überprüfung bedürfen.
Welche Produktionskontrollen beweisen eine wiederholbare Leistung?
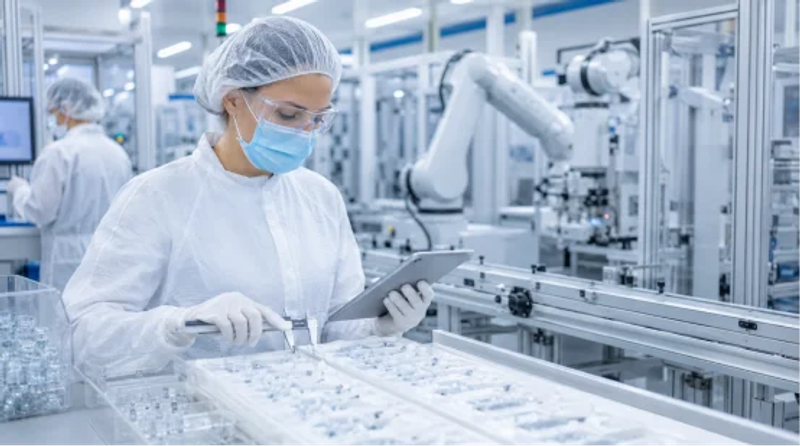
Fabrikausrüstung ist wichtig, wenn genehmigte Einstellungen, geschulte Bediener, gewartete Werkzeuge und validierte Prozesse ihre Verwendung bestimmen. IhrLieferantenaudit für medizinische Gerätesollte eine repräsentative Charge durch den tatsächlichen Produktionsweg begleiten. Dieser Spaziergang verrät oft mehr als eine ausgefeilte Präsentation im Konferenzraum.
Material-, Prozess- und Freigabetore
Ordnen Sie drei miteinander verbundene Steuerungsstufen zu:
Kontrolltor | Anzufordernde Beweise | Käuferscheck |
Eingangsqualitätskontrolle | Materialspezifikation, Lieferantenstatus, Probenahmeprotokoll, Prüfergebnis | Die Chargenidentität stimmt mit dem Produktionsdatensatz überein |
Qualitätskontrolle im Prozess | Genehmigte Parameter, Erststückprüfung, Fehlerprotokoll, Gerätestatus | Grenzwerte und Reaktionspläne werden erfasst |
Endgültige Qualitätskontrolle | Endproduktergebnisse, Verpackungskontrolle, Freigabeunterschrift | Alle Akzeptanzkriterien haben Ergebnisse |
Verknüpfen Sie beispielsweise für eineEinweghandschuhchargedie Rohstoffidentität mit Abmessungen, Sichtprüfung, Zugdaten und Dichtheitstestergebnissen. Wählen Sie bei Masken oder Schutzbekleidung anhand des angegebenen Verwendungszwecks Filter-, Atmungsaktivitäts-, Naht-, Barriere- oder Befestigungstests aus. Die Spezifikation sollte die Methode, den Grenzwert, die Stichprobengröße und die Dispositionsregel benennen.
Validierung und Messkontrolle
Stellen Sie sicher, dass kritische Prozesse ordnungsgemäß validiert werden, wenn ihre Ausgabe später nicht vollständig überprüft werden kann. Überprüfen Sie gegebenenfalls relevante Validierungsnachweise im Rahmen vereinbarter Vertraulichkeitsvereinbarungen. Diese Prozessvalidierung sollte genehmigte Betriebsgrenzen definieren. Überprüfen Sie den Kalibrierungsstatus, den Messbereich, die Genauigkeit und den Umgang mit Abweichungen von der Toleranz.
Sterilitäts-, Patientenkontakt- oder Haltbarkeitsaussagen erfordern möglicherweise auch eine Sterilisationsvalidierung, einenISO 10993-Biokompatibilitätsnachweis, eine Verpackungsvalidierung, Transporttests und Alterungsdaten. Dies gilt für Produktfamilien wie Gesichtsmasken, wenn die Spezifikation Angaben zu Filtration, Flüssigkeitsbeständigkeit oder Haltbarkeit enthält.Der Beweissatz muss zum Anspruch und zur beabsichtigten Verwendung passen.
Wie testen Sie Rückverfolgbarkeit und Änderungskontrolle?
Die Rückverfolgbarkeit ist nützlich, wenn Ihr Team schnell einen vollständigen Datensatz abrufen kann. Führen Sie während des Audits eine Schreibtischübung durch: Wählen Sie ein fertiges Los aus und bitten Sie den Lieferanten, Materialien, Linie, Datum, Bediener, Inspektionen, Abweichungen und Freigabegenehmigungen zu verfolgen.
Chargenaufzeichnungen und Rückrufbereitschaft
Eine effektive Chargenrückverfolgbarkeit verknüpft die versandte Einheit oder den versendeten Karton mit der Produktion, der Testhistorie und den Chargenfreigabeaufzeichnungen. Legen Sie in der Qualitätsvereinbarung des Lieferanten ein Abrufziel fest und planen Sie dann die Übung. Bitten Sie den Lieferanten, auch eine Rohmaterialcharge in jede betroffene Fertigcharge zurückzuverfolgen. Diese zweite Richtung definiert die potenzielle Rückrufpopulation.
Kontrollierte Änderungen
Listen Sie Änderungen auf, die einer schriftlichen Mitteilung und der Zustimmung des Käufers bedürfen: Materialquelle, Formulierung, Design, Werkzeuge, Prozessparameter, Testmethode, Verpackung, Etikett, Software, Sterilisationsroute und Produktionsstandort. Legen Sie Kündigungsfristen und erforderliche Nachweise fest. Eine kleine Änderung des Kartons oder Etiketts kann sich auf die Registrierungsunterlagen und die Marktfreigabe auswirken. Vielbeschäftigte Startteams übersehen manchmal diesen Link.
Welche regulatorischen und Produktnachweise gehören in die Zulassungsakte?
Firmenregistrierungen zeigen den Organisationsstatus.Gerätespezifische regulatorische Dokumentationzeigt, ob das vorgeschlagene Modell, die vorgeschlagene Variante und der beabsichtigte Verwendungszweck den erforderlichen Weg in Ihren Zielmarkt haben. Überprüfen Sie Dokumente anhand des gesetzlichen Herstellers, Standorts, Produktcodes, der Klassifizierung und des Ziellandes.
Dokumentmatrix auf Produktebene
Erstellen Sie eine Matrix für jede SKU:
- genehmigte Spezifikation und unterzeichnetes Musterprotokoll
- entsprechende Registrierung, Auflistung, Erklärung oder Bescheinigung
- Risikomanagement-Ergebnisse im Einklang mit ISO 14971
- Produkttestberichte und Laborstatus
- Etikett, Gebrauchsanweisung, Sprache, UDI und Haltbarkeitsnachweise
- Beschwerde-, Wachsamkeits- und Feldmaßnahmenverantwortung
Überprüfen Sie Namen, Modellnummern, Standards, Daten und Berichtsmuster im gesamten Set.Ein gültiges Unternehmenszertifikat kann nicht die Konformität für jedes Gerät nachweisen.Ihre Genehmigungsdatei benötigt die Aufzeichnungen, die den gekauften Artikel abdecken.
Wie sollten Sie die Lieferantenfreigabeentscheidung bewerten?
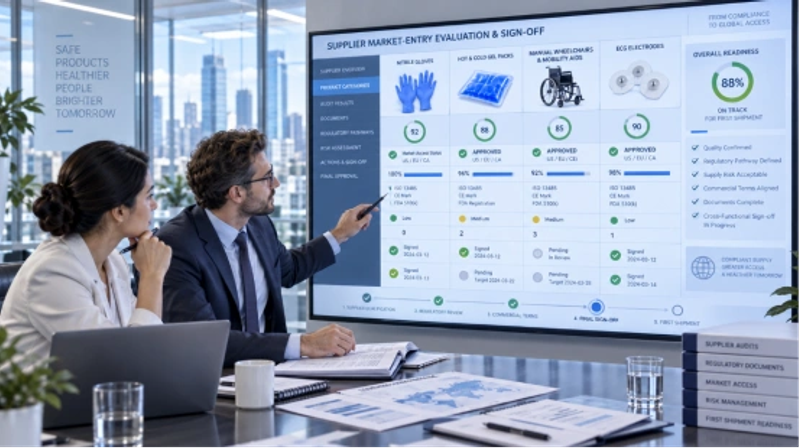
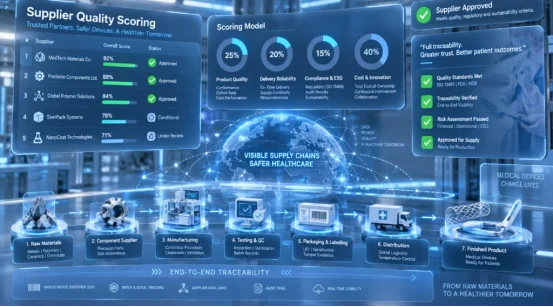
Eine gewichtete Bewertung verhindert, dass der kommerzielle Druck die Qualitätsschwellen stillschweigend senkt. Legen Sie zuerst obligatorische Tore fest und werten Sie dann die restlichen Beweise aus. Die Lieferantenfreigabe sollte die Schließung kritischer Lücken vor der ersten kommerziellen Charge erfordern.
Ein praktisches Genehmigungsmodell
Überprüfungsbereich | Empfohlenes Gewicht | Genehmigungsnachweis |
Qualitätssystem und Audithistorie | 25 % | Aktueller Umfang, Auditstatus, Korrekturmaßnahmenprozess |
Prozess- und Prüfkontrollen | 25 % | Kontrollplan, Validierung, Chargenergebnisse |
Regulatorische Passform | 20 % | Produkt- und Marktdokumentmatrix |
Rückverfolgbarkeit und Änderungskontrolle | 15 % | Zeitgesteuerte Verfolgung, Benachrichtigungsverfahren |
Beschwerde- und Lieferreaktion | 15 % | Eskalationspfad, Beschwerdebearbeitungsprozess, Kontinuitätsplan |
Verwenden Sie eine Checkliste zur Lieferantenqualifizierung mit drei Ergebnissen: genehmigt, bedingt genehmigt mit datierten Maßnahmen oder abgelehnt. Notieren Sie die Gründe, Eigentümer, Fälligkeitstermine und das Neubewertungsintervall. Fügen Sie qualifizierte Quellen mit ihrem zulässigen Produkt- und Standortumfang zur Liste der zugelassenen Lieferanten hinzu. Preis, Vorlaufzeit und Kapazität gehören in die Beschaffungsentscheidung, während kritische Qualitäts- oder Regulierungslücken weiterhin Genehmigungstore bleiben.
Wo können Käufer diese Prüfungen auf verwandte Produktkategorien anwenden?
Sobald die Nachweisanforderungen festgelegt sind, wird die Kategorieabdeckung nützlich, da dieselbe Genehmigungslogik mehrere Einwegproduktlinien unterstützen kann. Der Lieferant benötigt weiterhin für jede SKU eine separate Spezifikation, eine Risikodatei, einen Testsatz und einen Freigabedatensatz.
Verknüpfung von Kategorienbreite mit Qualitätsnachweisen
INTCO Medicalpräsentiert ein Produktportfolio, das Einweghandschuhe, Masken, Schutzbekleidung und Pflegeprodukte umfasst. Dieser Kategorienbereich kann einem Käufer dabei helfen, Druckvorlagen, Versandplanung und Dokumentenprüfung über ein einziges Programm zu koordinieren. Die Produktakzeptanz bleibt kategoriespezifisch.
Definieren Sie Material, Abmessungen, physikalische Tests und Leckkriterien für Handschuhe und verwenden Sie dann separate Filter-, Konstruktions- oder Barriereprüfungen für Masken und Bekleidung. Fordern Sie Produktionschargenmuster, kontrollierte Spezifikationen, Testaufzeichnungen und Marktdokumente an, die sich genau auf die zu prüfenden Artikel beziehen. Dies gibt Ihrem Genehmigungsteam einen Arbeitskanal und bewahrt gleichzeitig die Beweise auf Produktebene.
FAQ
F1: Was ist das erste Dokument, das bei der Lieferantengenehmigung überprüft werden muss?A: Beginnen Sie mit dem ISO 13485-Zertifikat und überprüfen Sie dann dessen Standort, Geltungsbereich, Aussteller und Ablaufdatum anhand des vorgeschlagenen Produkts und der Herstellungsaktivität.
F2: Was sollten Käufer im CAPA-Prozess eines Lieferanten überprüfen?A: Überprüfen Sie, wie Beschwerden und Nichtkonformitäten untersucht werden, wie Grundursachen identifiziert werden und wie Korrekturmaßnahmen auf ihre Wirksamkeit überprüft werden. Detaillierte CAPA-Aufzeichnungen können Vertraulichkeitsanforderungen unterliegen.
F3: Was macht die Rückverfolgbarkeit von Chargen effektiv?A: Das System verknüpft ein fertiges Los mit Materialien, Produktionsbedingungen, Inspektionen, Abweichungen, Freigabe- und Versandaufzeichnungen und verfolgt betroffenes Material weiter.
F4: Sollte ein Zertifikat ein Werksaudit ersetzen?A: Das Zertifikat bestätigt einen definierten Verwaltungssystembereich. Bei der Prüfung wird getestet, wie der Standort diese Kontrollen auf Ihr Produkt, Ihren Prozess und Ihre Aufzeichnungen anwendet.
F5: Wann sollte ein Lieferant eine bedingte Genehmigung erhalten?A: Verwenden Sie es für begrenzte, veraltete Lücken mit definierten Eigentümern und Kontrollen. Kritische Regulierungs-, Sicherheits-, Rückverfolgbarkeits- oder Validierungslücken müssen vor der kommerziellen Produktion geschlossen werden.