Diligence raisonnable en matière de réglementation des dispositifs médicaux : une liste de contrôle des documents d'entrée sur le marché pour les acheteurs
Contrôle qualité des dispositifs médicaux : ce que les acheteurs doivent vérifier avant l'approbation du fournisseur
SOURCE : INTCO Medical|02 oct. 2026
L'approbation du fournisseur doit reposer sur des enregistrements qui relient le système qualité au produit que vous envisagez d'acheter. Un certificat démarre l'examen. Les données de processus, les méthodes de test, l'historique des lots et les temps de réponse indiquent si lecontrôle qualité des dispositifs médicauxfonctionne pendant la production. Créez une piste de preuves depuis le matériel entrant jusqu'à l'expédition libérée et la plainte sur le terrain.
Que devez-vous vérifier dans le système de gestion de la qualité ?
Un système de gestion de la qualité définit les règles de contrôle des documents, de production, d'inspection, de réclamations et d'actions correctives. Lors de la qualification, vérifiez comment ces règles fonctionnent sur votre famille d'appareils et sur le site de fabrication proposé.
Portée du certificat et éléments probants
Pour unfournisseur ISO 13485, demandez le certificat actuel, l'organisme émetteur, la date d'expiration, les sites couverts et la portée. Faites correspondre la portée au produit et à l’activité de votre plan d’achat. Demandez le dernier résumé de l’audit externe, les conclusions ouvertes, les preuves de clôture et le calendrier de l’audit interne. Ces éléments probants d’audit de qualité appartiennent au dossier d’approbation.
Pour les appareils destinés aux États-Unis, confirmez que le site respecte le règlement sur le système de gestion de la qualité de la FDA, en vigueur le 2 février 2026, et ses exigences applicables en matière d'appareils.
CAPA et revue de direction
Examinez la manière dont le fournisseur gère les actions correctives et préventives, y compris l'analyse des causes profondes, les actions correctives et la vérification de l'efficacité. Confirmez que la revue de direction couvre les performances pertinentes du système qualité et les actions de suivi. Les dossiers détaillés peuvent être examinés le cas échéant dans le cadre des accords de confidentialité applicables. Des défauts récurrents après la clôture peuvent indiquer que des actions correctives ou des contrôles d'efficacité nécessitent un examen plus approfondi.
Quels contrôles de production prouvent une production reproductible ?
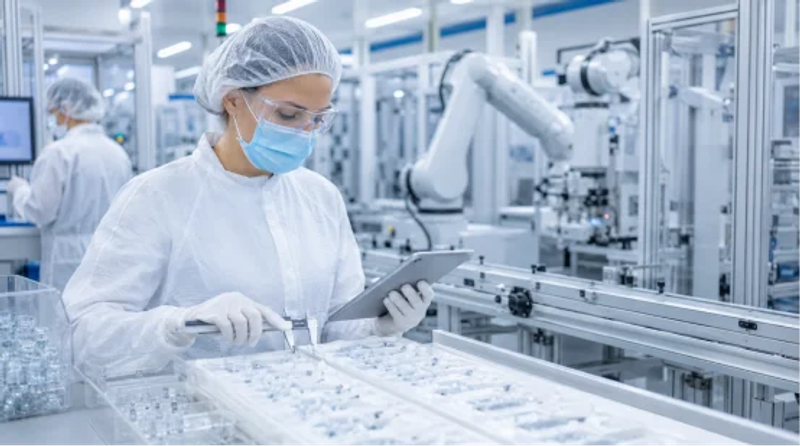
L'équipement d'usine est important lorsque des paramètres approuvés, des opérateurs formés, des outils entretenus et des processus validés régissent son utilisation. Votreaudit de fournisseur de dispositifs médicauxdoit suivre un lot représentatif tout au long du parcours de production réel. Cette promenade révèle souvent bien plus qu’une présentation soignée dans une salle de conférence.
Portes de matériaux, de processus et de libération
Cartographiez trois étapes de contrôle liées :
Porte de contrôle | Preuve à demander | Chèque de l'acheteur |
Contrôle qualité entrant | Spécification du matériau, statut du fournisseur, enregistrement d'échantillonnage, résultat du test | L'identité du lot correspond au dossier de production |
Contrôle qualité en cours de processus | Paramètres approuvés, contrôle de première pièce, journal des défauts, état de l'équipement | Les limites et les plans de réaction sont enregistrés |
Contrôle qualité final | Résultats produits finis, contrôle emballage, signature de sortie | Tous les critères d'acceptation ont des résultats |
Pour unlot de gants jetables, par exemple, associez l'identité de la matière première aux dimensions, à l'inspection visuelle, aux données de traction et aux résultats des tests d'étanchéité. Pour les masques ou les vêtements de protection, utilisez l'utilisation prévue indiquée pour sélectionner les tests de filtration, de respirabilité, de couture, de barrière ou de fixation. La spécification doit nommer la méthode, la limite, la taille de l'échantillon et la règle de disposition.
Validation et contrôle des mesures
Confirmez que les processus critiques sont correctement validés lorsque leurs résultats ne peuvent pas être entièrement vérifiés ultérieurement. Examiner les preuves de validation pertinentes, le cas échéant, dans le cadre des accords de confidentialité convenus. Cette validation du processus doit définir les limites de fonctionnement approuvées. Vérifiez l’état de l’étalonnage, la plage de mesure, la précision et la gestion hors tolérance.
Les allégations de stérilisation, de contact avec le patient ou de durée de conservation peuvent également nécessiter une validation de la stérilisation, des preuves debiocompatibilité ISO 10993, une validation de l'emballage, des tests de transport et des données de vieillissement. Cela s'applique aux familles de produits telles que les masques faciaux lorsque la spécification comporte des allégations de filtration, de résistance aux fluides ou de durée de conservation.L'ensemble de preuves doit correspondre à l'allégation et à l'utilisation prévue.
Comment tester la traçabilité et le contrôle des modifications ?
La traçabilité devient utile lorsque votre équipe peut récupérer rapidement un enregistrement complet. Effectuez un exercice documentaire pendant l'audit : sélectionnez un lot fini et demandez au fournisseur de retracer les matériaux, la ligne, la date, les opérateurs, les inspections, les écarts et l'approbation de la sortie.
Enregistrements de lots et préparation au rappel
Une traçabilité efficace des lots relie l'unité ou le carton expédié à la production, à l'historique des tests et aux enregistrements de libération des lots. Fixez un objectif de récupération dans l’accord qualité du fournisseur, puis chronométrez l’exercice. Demandez au fournisseur de retracer également un lot de matières premières dans chaque lot fini concerné. Cette deuxième direction définit la population de rappel potentielle.
Modifications contrôlées
Répertoriez les modifications qui nécessitent un avis écrit et l'approbation de l'acheteur : source de matériau, formulation, conception, outillage, paramètres de processus, méthode de test, emballage, étiquette, logiciel, itinéraire de stérilisation et site de fabrication. Fixez les délais de préavis et les preuves requises. Une petite modification sur un carton ou une étiquette peut affecter les dossiers d’enregistrement et la mise sur le marché. Les équipes de lancement très occupées manquent parfois ce lien.
Quelles preuves réglementaires et de produits doivent figurer dans le dossier d'approbation ?
Les enregistrements d'entreprises montrent le statut organisationnel. Ladocumentation réglementaire spécifique à l'appareilindique si le modèle proposé, la variante et l'utilisation prévue ont la voie requise vers votre marché cible. Examinez les documents par rapport au fabricant légal, au site, au code produit, à la classification et au pays de destination.
Matrice de documents au niveau du produit
Créez une matrice pour chaque SKU :
- spécification approuvée et enregistrement d'échantillon signé
- enregistrement, inscription, déclaration ou certificat applicable
- résultats de gestion des risques alignés sur la norme ISO 14971
- rapports de tests de produits et état du laboratoire
- étiquette, mode d'emploi, langue, UDI et preuve de durée de conservation
- responsabilités en matière de plainte, de vigilance et d’action sur le terrain
Vérifiez les noms, les numéros de modèle, les normes, les dates et les échantillons de rapports sur l'ensemble de l'ensemble.Un certificat d'entreprise valide ne peut pas établir la conformité de chaque appareil.Votre dossier d'approbation a besoin des enregistrements qui couvrent l'article acheté.
Comment devriez-vous évaluer la décision d’approbation du fournisseur ?
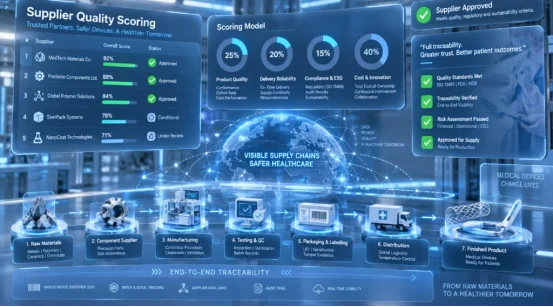
Une note pondérée empêche la pression commerciale d’abaisser discrètement les seuils de qualité. Définissez d’abord les portes obligatoires, puis notez les preuves restantes. L'approbation du fournisseur devrait exiger la fermeture des lacunes critiques avant le premier lot commercial.
Un modèle d'approbation pratique
Zone de révision | Poids suggéré | Preuve d'approbation |
Système qualité et historique d’audit | 25% | Portée actuelle, statut de l'audit, processus d'action corrective |
Contrôles des processus et des tests | 25% | Plan de contrôle, validation, résultats de lots |
Ajustement réglementaire | 20% | Matrice des documents produits et marchés |
Traçabilité et contrôle des changements | 15% | Trace chronométrée, procédure de notification |
Réclamation et réponse à l'approvisionnement | 15% | Parcours d'escalade, processus de traitement des réclamations, plan de continuité |
Utilisez une liste de contrôle de qualification des fournisseurs avec trois résultats : approuvé, approuvé sous condition avec des actions datées ou rejeté. Enregistrez la justification, les propriétaires, les dates d'échéance et l'intervalle de réévaluation. Ajoutez des sources qualifiées à la liste des fournisseurs approuvés avec leur produit autorisé et la portée de leur site. Le prix, les délais et la capacité font partie de la décision d'approvisionnement, tandis que les lacunes critiques en matière de qualité ou de réglementation restent des critères d'approbation.
Où les acheteurs peuvent-ils appliquer ces contrôles aux catégories de produits connexes ?
Une fois les exigences en matière de preuves fixées, la couverture des catégories devient utile car la même logique d'approbation peut prendre en charge plusieurs gammes de produits jetables. Le fournisseur a toujours besoin d'une spécification, d'un fichier de risques, d'un ensemble de tests et d'un enregistrement de version distincts pour chaque SKU.
Relier l’étendue des catégories à des preuves de qualité
INTCO Medicalprésente une gamme de produits comprenant des gants jetables, des masques, des vêtements de protection et des produits de soins. Cette gamme de catégories peut aider un acheteur à coordonner les illustrations, la planification des expéditions et l’examen des documents via un seul programme. L'acceptation du produit reste spécifique à la catégorie.
Définissez le matériau, les dimensions, les tests physiques et les critères de fuite pour les gants, puis utilisez des contrôles de filtration, de construction ou de barrière séparés pour les masques et les vêtements. Demandez des échantillons de lots de production, des spécifications contrôlées, des enregistrements de tests et des documents de marché liés aux articles exacts examinés. Cela donne à votre équipe d’approbation un seul canal de travail tout en préservant les preuves au niveau du produit.
FAQ
Q1 : Quel est le premier document à vérifier lors de l’approbation du fournisseur ?R : Commencez par le certificat ISO 13485, puis vérifiez son site, sa portée, son émetteur et son expiration par rapport au produit et à l'activité de fabrication proposés.
Q2 : Que doivent vérifier les acheteurs dans le processus CAPA d’un fournisseur ?A : Examinez la manière dont les plaintes et les non-conformités sont étudiées, dont les causes profondes sont identifiées et dont l'efficacité des actions correctives est vérifiée. Les enregistrements CAPA détaillés peuvent être soumis à des exigences de confidentialité.
Q3 : Qu'est-ce qui rend la traçabilité des lots efficace ?R : Le système relie un lot fini aux matériaux, aux conditions de production, aux inspections, aux écarts, aux enregistrements de libération et d'expédition, et retrace les matériaux concernés vers l'amont.
Q4 : Un certificat doit-il remplacer un audit d’usine ?A : Le certificat confirme une portée définie du système de gestion. L'audit teste la manière dont le site applique ces contrôles à votre produit, processus et enregistrements.
Q5 : Quand un fournisseur doit-il recevoir une approbation conditionnelle ?R : Utilisez-le pour des lacunes limitées et datées avec des propriétaires et des contrôles définis. Les lacunes critiques en matière de réglementation, de sécurité, de traçabilité ou de validation doivent être comblées avant la production commerciale.