
Debida diligencia regulatoria de dispositivos médicos: una lista de verificación de documentos de entrada al mercado para compradores
Marcado CE bajo el Reglamento MDR de la UE: qué deben verificar los compradores de dispositivos médicos
DE: INTCO Medical|31 oct 2026
Cuando adquiere un dispositivo médico para la UE, el símbolo CE es solo la línea de salida. Hay que conectar varios puntos. Esto significa vincular el uso previsto, el modelo exacto y el fabricante legal. También debe revisar la vía de conformidad, la etiqueta, el IFU y el artículo que recibe realmente. Esta guía hace que el marcado CE bajo el MDR de la UE sea fácil para los equipos de compras y calidad.
Los requisitos de marcado CE aplicables dependen del uso previsto del producto y de su clasificación regulatoria. Los dispositivos médicos, los equipos de protección individual y los productos de consumo general pueden seguir requisitos de evaluación de conformidad de la UE distintos. Un catálogo de productos puede dar una pista. Pero nunca puede sustituir al expediente real del dispositivo.
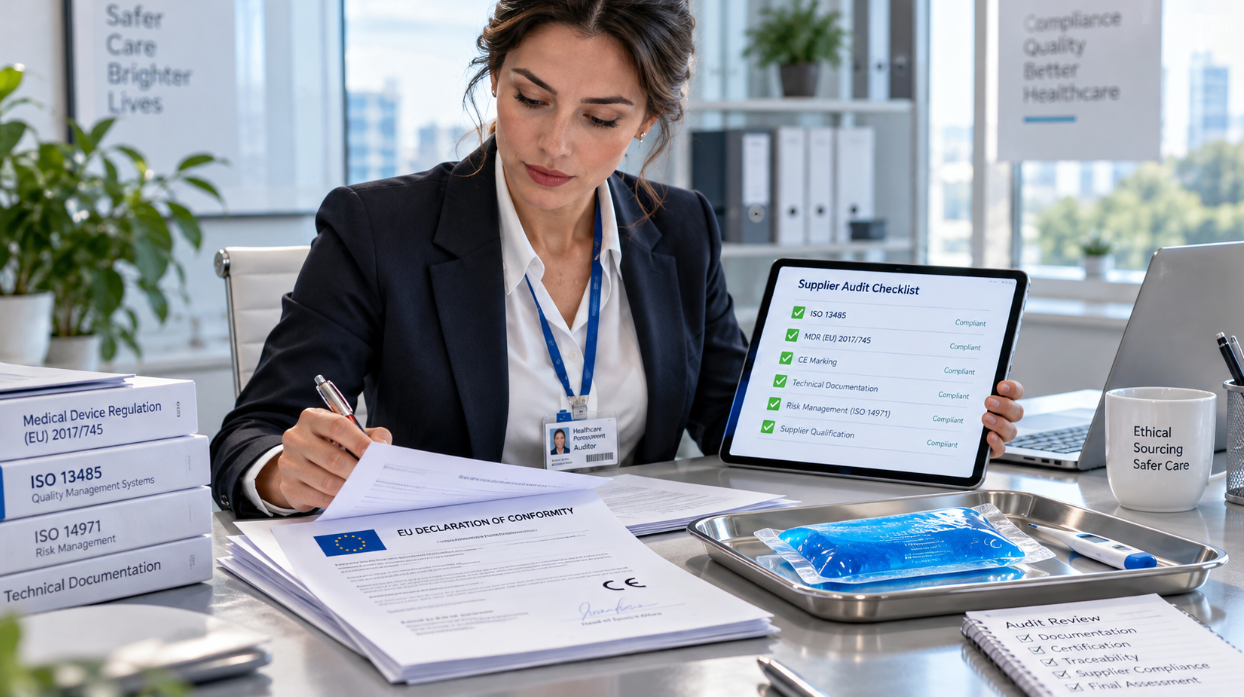
¿Qué indica el marcado CE bajo el MDR de la UE a los compradores?
El marcado CE indica que el fabricante ha declarado la conformidad del dispositivo con los requisitos de la UE aplicables según el procedimiento de evaluación de conformidad pertinente. Según la clasificación del dispositivo y la vía de evaluación, también puede intervenir un organismo notificado. El gran texto de referencia aquí es el Reglamento (UE) 2017/745, también llamado MDR. El nivel de riesgo del dispositivo y su función determinan la vía a seguir. Esa clase también decide qué pruebas se necesitan y si debe intervenir un organismo notificado.
Comience por el uso previsto y la identidad del dispositivo
Empiece registrando el uso preciso del dispositivo. Identifique al usuario concreto. Anote el lugar de uso. Documente el modelo, el tamaño y la versión. Recopile el UDI si está disponible. Después, compare estos datos directamente con la etiqueta y el IFU. Asegúrese de que coinciden con la propuesta comercial original. Verifíquelos con su pedido de compra. Una bolsa de frío básica para una rodilla golpeada sigue reglas sencillas. Sin embargo, afirmar que trata una afección médica real altera al instante las reglas regulatorias.
Identifique a las partes responsables
A continuación, averigüe quién es realmente el responsable. Localice al fabricante legal. Si el fabricante está establecido fuera de la UE, identifique a su representante autorizado en la UE. También debe listar al importador y al distribuidor. Examine con atención todos los nombres y direcciones. Compruebe que los nombres, direcciones y funciones de los operadores económicos pertinentes son coherentes en los documentos aplicables, etiquetas, envases y registros de envío. Este es el paso uno del cumplimiento del MDR de la UE para dispositivos médicos.
¿Qué documentos debe solicitar antes de la aprobación?
Pida siempre documentos actuales y vigentes para su referencia exacta. Si agrupan artículos en una familia, consiga esos documentos. Anote la fecha y la versión de cada papel. Registre quién lo posee y qué cubre. Cada página debe referirse al artículo que desea comprar.
Documento | Qué comprueba |
Declaración de Conformidad UE | Compruebe el fabricante y el nombre del dispositivo. Revise la vía MDR y las normas aplicadas. Vea quién la firmó y la fecha. |
Certificado de organismo notificado | Compruebe quién lo emitió. ¿Sigue vigente? Revise el alcance, el lugar de ensayo, la familia del dispositivo y los límites estrictos. |
Arte de etiquetado y envase | Busque el marcado CE, el modelo y los números de lote o serie. Fíjese en fabricante, representante, advertencias y datos UDI. |
Instrucciones de uso | Compruebe para qué sirve. ¿Quién lo usa? Busque advertencias, reglas de almacenamiento, contraindicaciones y el idioma correcto. |
Registros de calidad y ensayos | Busque un alcance ISO 13485 que coincida. Revise análisis de riesgos, resultados de ensayos, reglas de envase y fechas de caducidad. |
Registros del importador y representante | Busque datos de trazabilidad claros. Halle el contacto de reclamaciones. Compruebe almacenamiento y transporte. |
El término «Declaración de Conformidad UE de dispositivo médico» designa un documento real y firmado para ese artículo concreto. Un simple certificado ISO 13485 sirve para evaluar la calidad general. Pero no demuestra que el propio dispositivo supere la prueba.
¿Cuándo importa un certificado de organismo notificado?
¿Se necesita siempre un organismo notificado? No. Depende de la clase del dispositivo y de la vía elegida. Primero, revise la vía normativa para su uso principal. Luego, busque el organismo evaluador en las listas oficiales de la Comisión Europea. No se quede solo con la primera página del certificado. Pida también todas las páginas adicionales.
Revise el alcance del certificado
Al revisar un certificado de organismo notificado bajo el MDR, busque un número de cuatro dígitos. Coteje el fabricante legal, la planta de fabricación y la familia del dispositivo. Revise la regla MDR exacta, las fechas y los límites. Asegúrese plenamente de que su modelo específico está en la lista. A veces, un certificado familiar general omite su versión exacta.
Si las reglas lo exigen, el marcado CE del envase mostrará ese número de cuatro dígitos. Vincule siempre sus comprobaciones a la vía declarada.
¿Cómo verificar el producto y los registros del importador?
Use una lista de verificación MDR sencilla para compradores. Hágalo antes de enviar el pedido al equipo financiero. Coloque la muestra física junto a la etiqueta y la caja. Compárelas con el IFU, la DoC y el alcance del certificado. Por último, revise su hoja de pedido: modelo, número de lote, UDI, advertencias y uso previsto.
Seis comprobaciones para una muestra recibida
- Tome una foto clara de la etiqueta. Anote modelo, lote, número de serie y UDI.
- Coloque la etiqueta y el IFU junto a la DoC firmada. Asegúrese de que coinciden.
- Examine de cerca el marcado CE. ¿Necesita un número de organismo notificado de cuatro dígitos? Si es así, búsquelo.
- Compruebe que los datos del fabricante y del representante UE son correctos.
- Compare la muestra con el arte aprobado y su hoja de compra.
- Guarde todos estos documentos revisados. Conserve los correos del vendedor, el nombre del revisor y la fecha.
Si su equipo intenta verificar certificados CE de dispositivos médicos, esta revisión documental es muy útil. Si ve un UDI extraño, un alcance erróneo o una fecha incorrecta, deténgase ahí. Señale el problema antes de pagar.
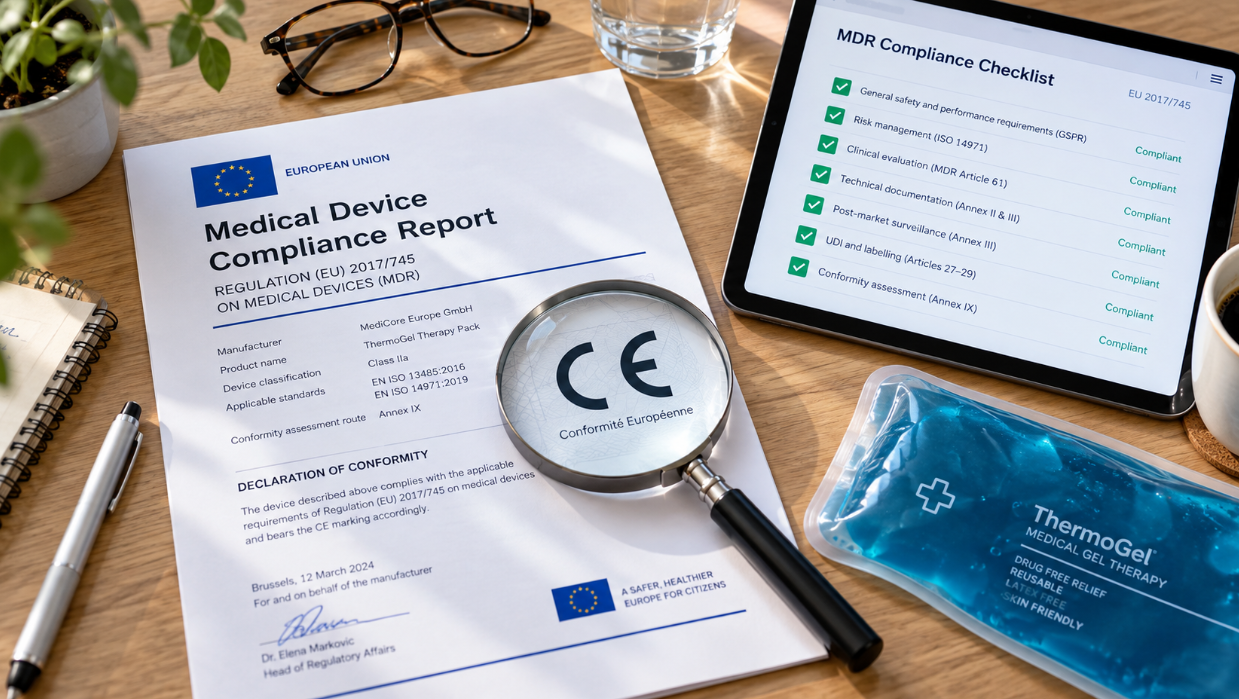
Revise los requisitos UE del importador de dispositivos médicos
El importador asume grandes responsabilidades. Debe verificar los ensayos del fabricante, la DoC y los expedientes técnicos. Además, inspecciona etiquetas, el IFU y el UDI cuando proceda. Esta entidad necesita un nombre y una dirección física trazables. Debe establecer reglas estrictas de almacenamiento y tránsito seguros. Un sistema fiable de gestión de reclamaciones y productos defectuosos también es esencial. Evalúe siempre las obligaciones concretas del artículo 13 para su acuerdo.
¿Qué ayuda a verificar el catálogo de productos 2026?
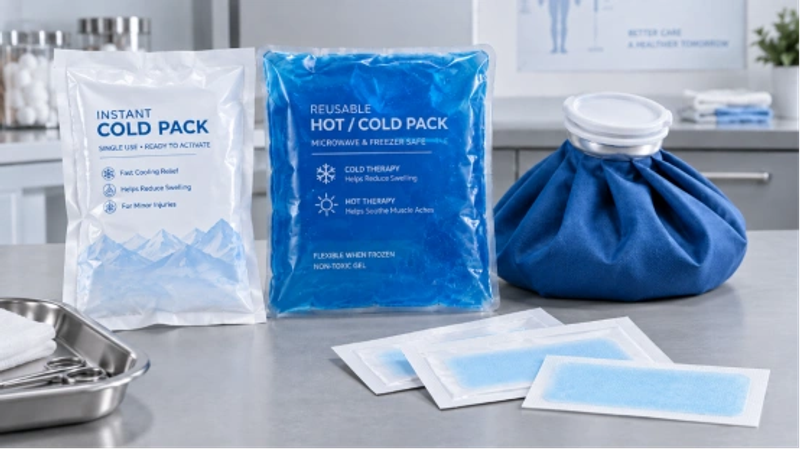
El catálogo 2026 le da un punto de partida rápido para pedir documentos. Incluye muchas categorías: protección de manos, vías respiratorias y rostro. Presenta productos corporales, equipos ECG y ESU, además de cuidado personal y desinfección. También incluye artículos de frío y calor y productos de rehabilitación en silla de ruedas.
Producto del catálogo | Marcado mostrado | Pregunta del comprador |
Bolsa de frío instantánea, p. 55 | CE 0197, FDA, EN ISO 13485 | ¿Qué tamaño, modelo y uso tiene? ¿La DoC y el alcance se ajustan a esta referencia exacta? |
Bolsa de hielo, p. 56 | CE (autodeclaración clase I), registro de dispositivo FDA | ¿Qué vía normativa cubre esta versión más reciente y su etiqueta? |
Bolsa de calor instantánea, p. 58 | CE 0197, FDA, EN ISO 13485 | ¿Este artículo exacto y su uso declarado están en el alcance del certificado? |
Bolsa de gel, p. 60 | CE 0197, FDA, EN ISO 13485 | ¿Qué materiales, modelo y arte se rastrean exactamente? |
Parche refrigerante para fiebre, p. 64 | CE (autodeclaración clase I), EN ISO 13485 | ¿Qué clase y uso exacto figuran en el expediente UE actual? |
Nota: el registro de establecimiento y el listado de dispositivos ante la FDA no constituyen aprobación de la FDA ni autorización 510(k). Las vías de marcado CE y los requisitos de certificación varían según la clasificación regulatoria del producto.
Estos marcados del catálogo son solo pequeñas pistas. Ayudan a filtrar artículos. Pida siempre la DoC específica de la referencia y el alcance del certificado. Consiga la etiqueta, el IFU y los documentos de trazabilidad antes de considerar un artículo conforme al MDR.
¿Cómo puede INTCO Medical apoyar un expediente de compra trazable?
Cuando compra muchos artículos médicos distintos, gestionar la documentación es gran parte del trabajo. INTCO Medical vende un amplio surtido: consumibles médicos, productos de terapia de frío y calor y accesorios ECG. También ofrece artículos de cuidado personal y equipos de rehabilitación. Por eso puede hacer una única auditoría de proveedor. Pero mantiene sus reglas estrictas para cada referencia individual.
Lo mejor es el nivel de detalle de cada producto. El catálogo muestra tamaños, materiales y modos de empleo. Presenta los formatos de envase y marcados de certificación claros para algunos artículos. Use estos datos para redactar una solicitud de cotización y planificar sus muestras. Después, pida la DoC y los resultados de ensayos correspondientes. Consiga el arte del etiquetado y averigüe cómo le informarán de un cambio de componente.
FAQ
Q1: ¿Basta el marcado CE para demostrar el cumplimiento del MDR de la UE?
A: No. El marcado CE indica que el fabricante ha declarado la conformidad del dispositivo con los requisitos de la UE aplicables según el procedimiento de evaluación pertinente. Aún debe reunir la DoC firmada y cualquier prueba del organismo notificado. También necesita la etiqueta, el IFU, los detalles exactos del dispositivo y el alcance del artículo que compra.
Q2: ¿Qué debe solicitar primero un comprador de la UE?
A: Primero, pida el modelo exacto y su uso previsto. Consiga la Declaración de Conformidad UE más reciente del dispositivo. Obtenga la etiqueta, el IFU y todas las páginas del alcance del certificado del organismo notificado si aplica.
Q3: ¿Todo dispositivo necesita un certificado de organismo notificado?
A: No, depende de la clase MDR y de la vía de evaluación elegida. Revise la vía normativa específica del artículo. Luego, verifique el certificado y su alcance con el organismo emisor.
Q4: ¿Cuáles son los principales requisitos UE del importador de dispositivos médicos?
A: Debe comprobar los ensayos del fabricante, la DoC y los expedientes técnicos. Revise etiquetas, IFU y UDI si procede. Además, asegure buen almacenamiento, trazabilidad clara, gestión de reclamaciones y planes para artículos defectuosos.
Q5: ¿Cómo debe usar un comprador un marcado CE del catálogo?
A: Trátelo como una simple pista. Úselo para hacer más preguntas. Solicite la DoC verdadera específica de la referencia y el alcance del certificado. Consiga la etiqueta, el IFU y los documentos que vinculen su artículo con el fabricante legal y su uso real.
Noticias relacionadas