
Regulatorische Due Diligence für Medizinprodukte: Eine Checkliste für Markteintrittsdokumente für Käufer
CE-Kennzeichnung nach EU-MDR: Was Käufer von Medizinprodukten prüfen müssen
VON: INTCO Medical|31. Okt. 2026
Wenn Sie ein Medizinprodukt für die EU beschaffen, ist das CE-Zeichen nur der Startpunkt. Sie müssen einige Punkte verknüpfen. Das heißt: den Verwendungszweck, das exakte Modell und den gesetzlichen Hersteller zusammenführen. Außerdem müssen Sie den Konformitätsbewertungsweg, das Etikett, die Gebrauchsanweisung und den tatsächlich gelieferten Artikel prüfen. Dieser Leitfaden macht die CE-Kennzeichnung nach EU-MDR für Einkaufs- und Qualitätsteams leicht verständlich.
Die anwendbaren CE-Kennzeichnungsanforderungen hängen vom Verwendungszweck des Produkts und seiner regulatorischen Klassifizierung ab. Medizinprodukte, persönliche Schutzausrüstung und allgemeine Verbraucherprodukte können unterschiedlichen EU-Konformitätsbewertungsanforderungen unterliegen. Ein Produktkatalog kann einen Hinweis geben. Er kann jedoch niemals die echte Produktdatei ersetzen.
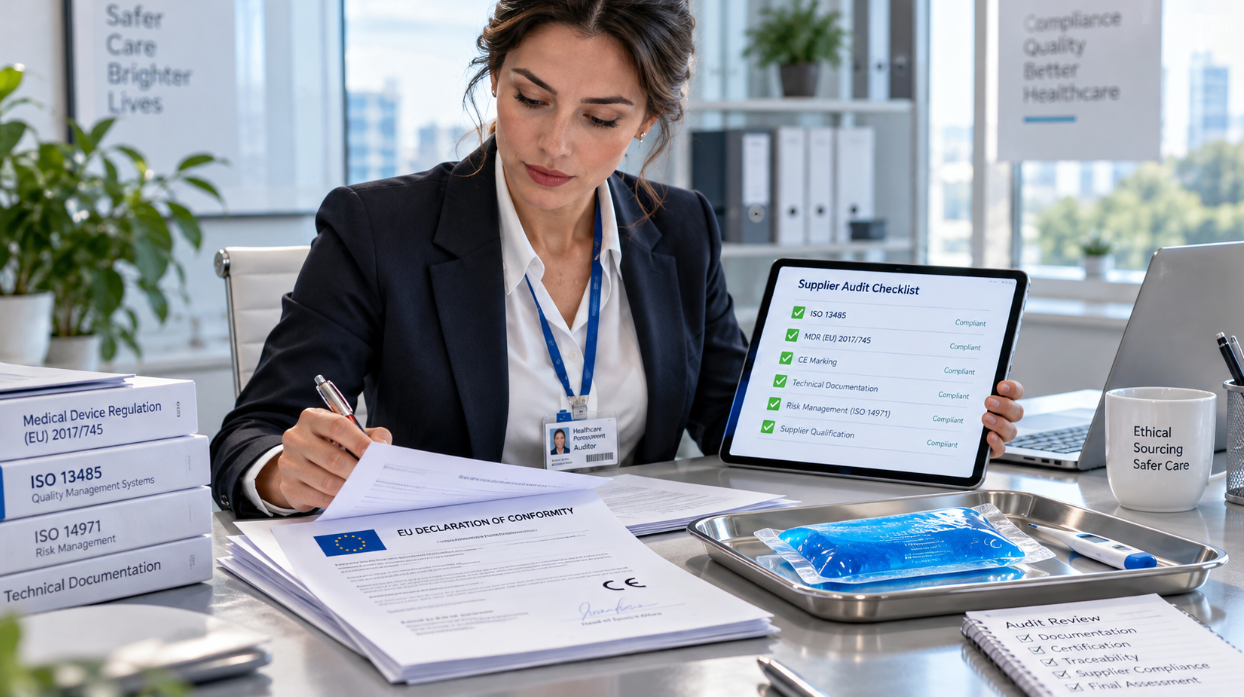
Was verrät die CE-Kennzeichnung nach EU-MDR Käufern?
Die CE-Kennzeichnung zeigt an, dass der Hersteller die Konformität des Produkts mit den geltenden EU-Anforderungen im Rahmen des einschlägigen Konformitätsbewertungsverfahrens erklärt hat. Je nach Klassifizierung des Produkts und Konformitätsbewertungsweg kann auch eine Benannte Stelle beteiligt sein. Das maßgebliche Regelwerk ist hier die Verordnung (EU) 2017/745, auch MDR genannt. Wie riskant das Produkt ist und wozu es dient, entscheidet über den einzuschlagenden Weg. Diese Klasse bestimmt auch die erforderlichen Nachweise und ob eine Benannte Stelle eingeschaltet werden muss.
Beginnen Sie mit Verwendungszweck und Produktidentität
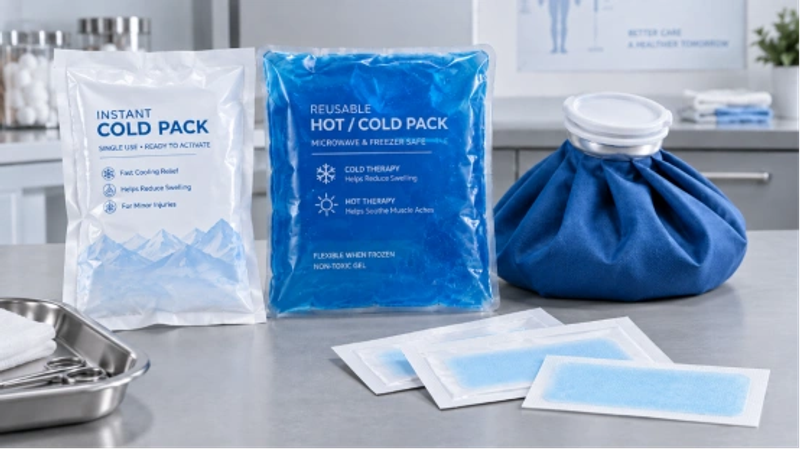
Beginnen Sie damit, den genauen Verwendungszweck des Produkts festzuhalten. Identifizieren Sie die konkrete Anwendergruppe. Notieren Sie den Einsatzort. Dokumentieren Sie Modell, Größe und Version. Erfassen Sie die UDI, sofern verfügbar. Vergleichen Sie diese Angaben anschließend direkt mit dem Etikett und der Gebrauchsanweisung. Stellen Sie sicher, dass sie mit dem ursprünglichen Verkaufsversprechen übereinstimmen. Prüfen Sie sie anhand Ihrer Bestellung. Ein einfacher Kühlkompresse für ein geprelltes Knie folgt einfachen Regeln. Die Behauptung, eine tatsächliche Krankheit zu behandeln, ändert die regulatorischen Regeln dagegen sofort.
Identifizieren Sie die verantwortlichen Parteien
Als Nächstes klären Sie, wer tatsächlich verantwortlich ist. Ermitteln Sie den gesetzlichen Hersteller. Ist der Hersteller außerhalb der EU ansässig, identifizieren Sie seinen EU-Bevollmächtigten. Sie müssen außerdem Importeur und Händler auflisten. Sehen Sie sich alle Namen und Adressen genau an. Stellen Sie sicher, dass Namen, Adressen und Rollen der betroffenen Wirtschaftsakteure in den einschlägigen Dokumenten, Etiketten, Verpackungen und Versandunterlagen konsistent sind. Das ist Schritt eins der EU-MDR-Konformität für Medizinprodukte.
Welche Dokumente sollten Sie vor der Freigabe anfordern?
Verlangen Sie stets aktuelle Unterlagen für Ihre exakte Artikelnummer. Werden Artikel zu einer Familie gruppiert, fordern Sie diese Unterlagen. Notieren Sie Datum und Version jedes Dokuments. Halten Sie fest, wer es besitzt und was es abdeckt. Jede einzelne Seite muss sich auf den Artikel beziehen, den Sie kaufen möchten.
Dokument | Was Sie prüfen |
EU-Konformitätserklärung | Prüfen Sie Hersteller und Produktname. Sehen Sie sich den MDR-Weg und die angewandten Regeln an. Prüfen Sie Unterzeichner und Datum. |
Zertifikat einer Benannten Stelle | Prüfen Sie den Aussteller. Ist es noch gültig? Sehen Sie sich Geltungsbereich, Prüfstelle, Produktfamilie und enge Grenzen an. |
Etiketten- und Verpackungsgestaltung | Finden Sie CE-Zeichen, Modell und Los- bzw. Seriennummern. Achten Sie auf Hersteller, Bevollmächtigten, Warnhinweise und UDI-Angaben. |
Gebrauchsanweisung | Prüfen Sie den Zweck. Wer verwendet es? Finden Sie Warnhinweise, Lagerregeln, Gegenanzeigen und die richtige Sprache. |
Qualitäts- und Prüfunterlagen | Suchen Sie einen passenden ISO-13485-Geltungsbereich. Prüfen Sie Risikobewertungen, Prüfergebnisse, Verpackungsregeln und Ablaufdaten. |
Unterlagen von Importeur und Vertreter | Achten Sie auf klare Rückverfolgbarkeitsdaten. Finden Sie den Reklamationskontakt. Prüfen Sie Lagerung und Transportwege. |
Der Begriff „EU-Konformitätserklärung Medizinprodukt" bezeichnet ein echtes, unterschriebenes Dokument für diesen konkreten Artikel. Ein einfaches ISO-13485-Zertifikat ist gut, um die Gesamtqualität zu prüfen. Es beweist jedoch nicht, dass das Produkt selbst die Prüfung besteht.
Wann ist ein Zertifikat einer Benannten Stelle relevant?
Braucht es immer eine Benannte Stelle? Nein. Es hängt von der Produktklasse und dem gewählten Weg ab. Prüfen Sie zuerst den Regelweg für den Hauptzweck. Schlagen Sie dann die Prüfstelle in den offiziellen Listen der Europäischen Kommission nach. Begnügen Sie sich nicht mit der ersten Seite des Zertifikats. Fordern Sie auch alle Anlagen an.
Prüfen Sie den Geltungsbereich des Zertifikats
Bei der Prüfung eines Benannten-Stellen-Zertifikats nach MDR achten Sie auf eine vierstellige Nummer. Gleichen Sie gesetzlichen Hersteller, Produktionsstandort und Produktfamilie ab. Prüfen Sie die exakte MDR-Regel, die Daten und etwaige Einschränkungen. Stellen Sie unbedingt sicher, dass Ihr konkretes Modell auf der Liste steht. Manchmal lässt ein allgemeines Familienzertifikat Ihre exakte Version aus.
Verlangen es die Regeln, trägt das CE-Zeichen auf der Verpackung diese vierstellige Nummer. Beziehen Sie Ihre Prüfungen stets auf den angegebenen Weg.
Wie können Sie Produkt- und Importeurunterlagen prüfen?
Greifen Sie auf eine einfache MDR-Käufer-Checkliste zurück. Tun Sie dies, bevor die Bestellung an die Finanzabteilung geht. Legen Sie das physische Muster neben Etikett und Verpackung. Vergleichen Sie sie mit Gebrauchsanweisung, Konformitätserklärung und Zertifikatsumfang. Prüfen Sie zuletzt Ihren Bestellschein: Modell, Losnummer, UDI, Warnhinweise und Verwendungszweck.
Sechs Prüfungen für ein erhaltenes Muster
- Machen Sie ein klares Foto des Etiketts. Notieren Sie Modell, Los, Seriennummer und UDI.
- Legen Sie Etikett und Gebrauchsanweisung neben die unterschriebene Konformitätserklärung. Stellen Sie Übereinstimmung sicher.
- Sehen Sie sich das CE-Zeichen genau an. Erfordert es eine vierstellige Benannte-Stellen-Nummer? Wenn ja, finden Sie sie.
- Stellen Sie sicher, dass Hersteller- und EU-Vertreterangaben korrekt sind.
- Vergleichen Sie das Muster mit der freigegebenen Druckvorlage und Ihrem Einkaufsblatt.
- Bewahren Sie alle geprüften Unterlagen auf. Halten Sie E-Mails des Verkäufers, Namen des Prüfers und Datum fest.
Wenn Ihr Team CE-Zertifikate für Medizinprodukte verifizieren will, ist diese Schreibtischprüfung sehr nützlich. Sehen Sie eine seltsame UDI, einen falschen Geltungsbereich oder ein falsches Datum, stoppen Sie sofort. Kennzeichnen Sie das Problem, bevor Sie zahlen.
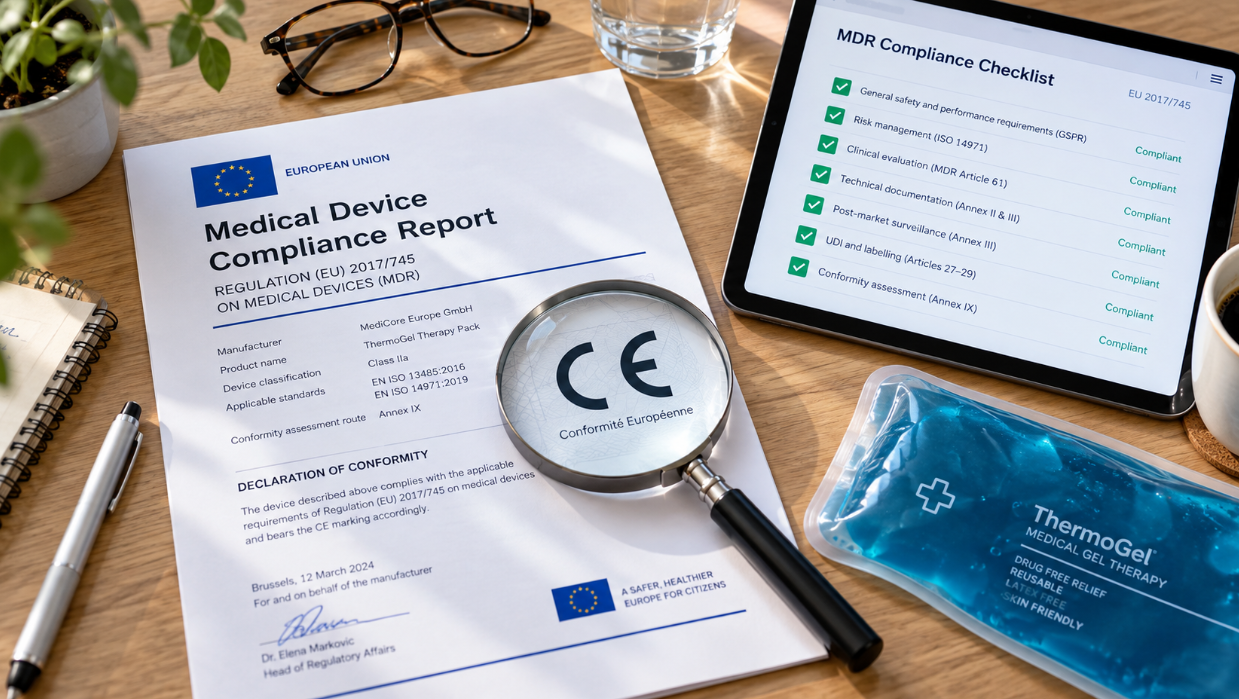
Prüfen Sie die EU-Anforderungen an Medizinprodukte-Importeure
Der Importeur trägt große Verantwortung. Er muss die Prüfungen des Herstellers, die Konformitätserklärung und die technischen Unterlagen verifizieren. Außerdem kontrolliert er Etiketten, Gebrauchsanweisung und gegebenenfalls die UDI. Diese Stelle braucht einen rückverfolgbaren Namen und eine physische Adresse. Sie muss strenge Regeln für sichere Lagerung und Transport festlegen. Ein verlässliches System für Reklamationen und fehlerhafte Waren ist ebenfalls unerlässlich. Prüfen Sie immer die konkreten Pflichten nach Artikel 13 für Ihre Vereinbarung.
Was hilft Ihnen der Produktkatalog 2026 zu prüfen?
Der Katalog 2026 bietet einen schnellen Ausgangspunkt für Ihre Dokumentanfragen. Er listet vieles auf: Hand-, Atem- und Gesichtsschutz. Er zeigt Körperschutz, EKG- und ESU-Ausrüstung sowie Körperpflege und Desinfektion. Er führt außerdem Wärme- und Kälteprodukte sowie Rehabilitationsprodukte für Rollstühle auf.
Katalogprodukt | Angezeigte Kennzeichnung | Frage des Käufers |
Sofort-Kühlkompresse, S. 55 | CE 0197, FDA, EN ISO 13485 | Welche Größe, welches Modell und welchen Zweck hat sie? Passen Konformitätserklärung und Geltungsbereich zu dieser exakten Artikelnummer? |
Eisbeutel, S. 56 | CE (Klasse-I-Selbsterklärung), FDA-Produkteintrag | Welcher Regelweg deckt diese neueste Version und ihr Etikett ab? |
Sofort-Wärmekompresse, S. 58 | CE 0197, FDA, EN ISO 13485 | Sind dieser Artikel und sein angegebener Einsatz im Zertifikatsumfang enthalten? |
Gelkompresse, S. 60 | CE 0197, FDA, EN ISO 13485 | Welche Materialien, welches Modell und welche Druckvorlage werden genau erfasst? |
Fieberkühlpflaster, S. 64 | CE (Klasse-I-Selbsterklärung), EN ISO 13485 | Welche Klasse und welcher genaue Einsatz stehen in der aktuellen EU-Akte? |
Hinweis: Die FDA-Einrichtungsregistrierung und der Produkteintrag stellen weder eine FDA-Zulassung noch eine 510(k)-Freigabe dar. Die Wege der CE-Kennzeichnung und die Zertifizierungsanforderungen unterscheiden sich je nach regulatorischer Klassifizierung des Produkts.
Diese Katalogkennzeichnungen sind nur kleine Hinweise. Sie helfen bei der Vorauswahl. Fordern Sie immer die echte, artikelbezogene Konformitätserklärung und den Zertifikatsumfang an. Besorgen Sie sich Etikett, Gebrauchsanweisung und Rückverfolgungsunterlagen, bevor Sie einen Artikel als MDR-konform bezeichnen.
Wie kann INTCO Medical eine rückverfolgbare Beschaffungsakte unterstützen?
Wer viele unterschiedliche Medizinartikel kauft, verbringt viel Zeit mit der Dokumentenverwaltung. INTCO Medical vertreibt ein breites Sortiment: medizinische Verbrauchsmaterialien, Wärme- und Kältetherapieprodukte und EKG-Zubehör. Dazu kommen Artikel der Körperpflege und Reha-Ausstattung. So können Sie eine große einheitliche Lieferantenprüfung durchführen. Ihre strengen Regeln behalten Sie dennoch für jede einzelne Artikelnummer.
Besonders wertvoll ist der hohe Detailgrad je Produkt. Der Katalog zeigt Größen, Materialien und Anwendungen. Er nennt Verpackungsformen und für einige Artikel klare Zertifizierungskennzeichnungen. Nutzen Sie diese Angaben für Ihre Angebotsanfrage und die Musterplanung. Fordern Sie danach die passende Konformitätserklärung und Prüfberichte an. Holen Sie die Etikettengestaltung ein und klären Sie, wie Sie über Bauteiländerungen informiert werden.
FAQ
Q1: Reicht das CE-Zeichen als Nachweis der EU-MDR-Konformität?
A: Nein. Das CE-Zeichen zeigt an, dass der Hersteller die Konformität des Produkts mit den geltenden EU-Anforderungen im Rahmen des einschlägigen Verfahrens erklärt hat. Sie benötigen weiterhin die unterschriebene Konformitätserklärung und gegebenenfalls Nachweise der Benannten Stelle. Außerdem brauchen Sie Etikett, Gebrauchsanweisung, exakte Produktdaten und den Geltungsbereich für den gekauften Artikel.
Q2: Was sollte ein EU-Käufer zuerst anfordern?
A: Fragen Sie zuerst das exakte Modell und seinen Verwendungszweck ab. Holen Sie die aktuellste EU-Konformitätserklärung für das Medizinprodukt ein. Beschaffen Sie Etikett, Gebrauchsanweisung und alle Seiten des Zertifikatsumfangs der Benannten Stelle, sofern einschlägig.
Q3: Braucht jedes Produkt ein Zertifikat einer Benannten Stelle?
A: Nein, das hängt von der MDR-Klasse und dem gewählten Prüfweg ab. Prüfen Sie den konkreten Regelweg für den Artikel. Gleichen Sie dann Zertifikat und Geltungsbereich mit der ausstellenden Stelle ab.
Q4: Welche EU-Anforderungen gelten vor allem für Importeure?
A: Sie müssen die Prüfungen des Herstellers, die Konformitätserklärung und die technischen Unterlagen kontrollieren. Sehen Sie sich Etiketten, Gebrauchsanweisung und gegebenenfalls die UDI an. Stellen Sie außerdem gute Lagerung, klare Rückverfolgbarkeit, ein Reklamationsverfahren und Pläne für fehlerhafte Waren sicher.
Q5: Wie sollte ein Käufer eine CE-Kennzeichnung aus dem Katalog nutzen?
A: Betrachten Sie sie als einfachen Hinweis. Nutzen Sie sie, um weitere Fragen zu stellen. Fordern Sie die echte, artikelbezogene Konformitätserklärung und den Zertifikatsumfang an. Holen Sie Etikett, Gebrauchsanweisung und Unterlagen ein, die Ihren Artikel mit dem gesetzlichen Hersteller und seinem tatsächlichen Zweck verknüpfen.