
Diligence raisonnable en matière de réglementation des dispositifs médicaux : une liste de contrôle des documents d'entrée sur le marché pour les acheteurs
Marquage CE selon le règlement MDR : ce que les acheteurs de dispositifs médicaux doivent vérifier
SOURCE : INTCO Medical|31 oct. 2026
Lorsque vous achetez un dispositif médical pour l'UE, le symbole CE n'est que la ligne de départ. Vous devez relier plusieurs points. Cela signifie relier l'usage prévu, le modèle exact et le fabricant légal. Vous devez aussi vérifier la voie de conformité, l'étiquette, la notice d'utilisation et l'article réellement reçu. Ce guide rend le marquage CE selon le règlement MDR accessible aux équipes achats et qualité.
Les exigences de marquage CE applicables dépendent de l'usage prévu du produit et de sa classification réglementaire. Les dispositifs médicaux, les équipements de protection individuelle et les produits grand public peuvent suivre des exigences d'évaluation de conformité UE différentes. Un catalogue de produits peut vous donner une indication. Mais il ne peut jamais remplacer le véritable dossier du dispositif.
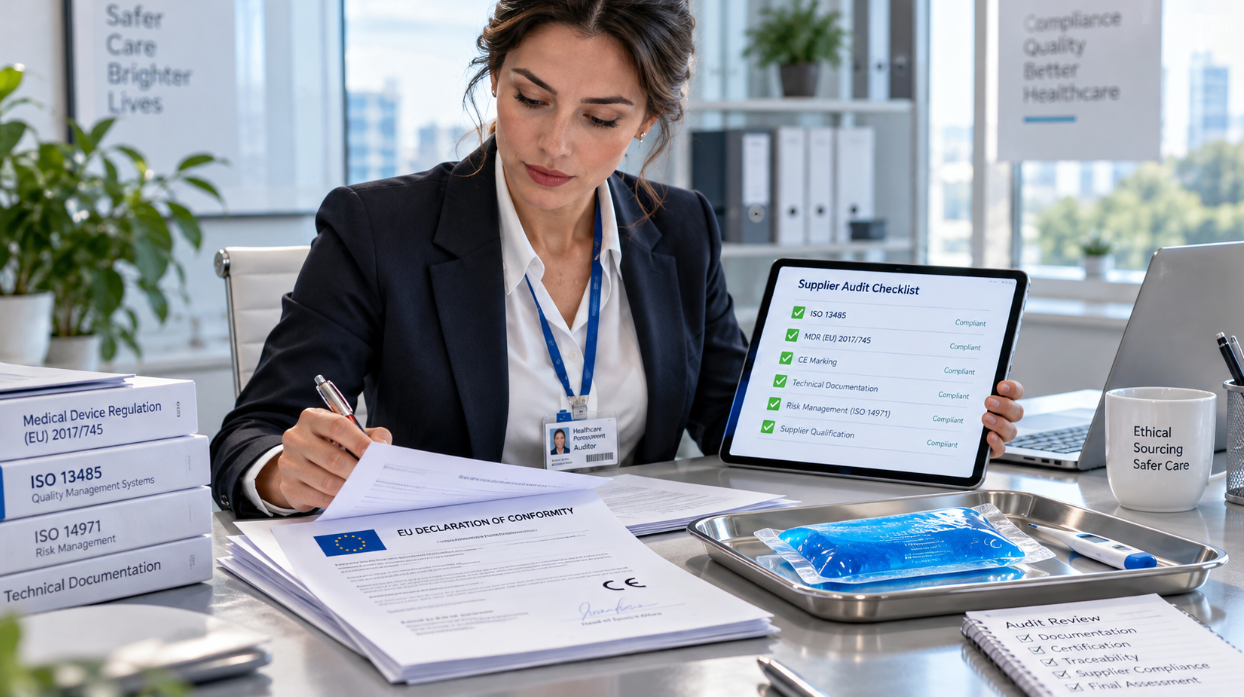
Qu'indique le marquage CE selon le MDR aux acheteurs ?
Le marquage CE indique que le fabricant a déclaré la conformité du dispositif aux exigences UE applicables, conformément à la procédure d'évaluation de la conformité pertinente. Selon la classification du dispositif et la voie d'évaluation retenue, un organisme notifié peut également intervenir. Le grand texte de référence ici est le règlement (UE) 2017/745, aussi appelé MDR. Le niveau de risque du dispositif et sa fonction déterminent la voie à suivre. Cette classe détermine aussi les preuves exigées et la nécessité ou non d'un organisme notifié.
Commencez par l'usage prévu et l'identité du dispositif
Commencez par consigner l'usage précis du dispositif. Identifiez l'utilisateur type. Notez le lieu d'utilisation. Documentez le modèle, la taille et la version. Recueillez l'UDI s'il est disponible. Comparez ensuite ces éléments avec l'étiquette et la notice d'utilisation. Assurez-vous qu'ils correspondent à l'argumentaire commercial initial. Vérifiez-les avec votre bon de commande. Une simple poche de froid pour un genou contusionné suit des règles simples. En revanche, prétendre traiter une véritable affection médicale change immédiatement les règles réglementaires.
Identifiez les parties responsables
Ensuite, déterminez qui est réellement responsable. Identifiez le fabricant légal. Si le fabricant est établi hors de l'UE, identifiez son représentant autorisé UE. Vous devez aussi répertorier l'importateur et le distributeur. Examinez attentivement tous les noms et adresses. Vérifiez que les noms, adresses et rôles des opérateurs économiques concernés sont cohérents dans les documents applicables, l'étiquetage, l'emballage et les documents d'expédition. C'est la première étape de la conformité MDR des dispositifs médicaux.
Quels documents demander avant l'approbation ?
Demandez toujours des documents récents et en vigueur pour votre référence exacte. Si les articles sont regroupés en famille, obtenez ces documents. Notez la date et la version de chaque document. Consignez qui le détient et ce qu'il couvre. Chaque page doit se rapporter à l'article que vous voulez acheter.
Document | Ce que vous vérifiez |
Déclaration de conformité UE | Vérifiez le fabricant et le nom du dispositif. Regardez la voie MDR et les règles utilisées. Vérifiez le signataire et la date. |
Certificat d'organisme notifié | Vérifiez l'émetteur. Est-il toujours valable ? Examinez le périmètre, le site d'essai, la famille de dispositifs et les limites strictes. |
Maquette d'étiquetage et d'emballage | Repérez le marquage CE, le modèle, les numéros de lot ou de série. Cherchez le fabricant, le représentant, les avertissements et les données UDI. |
Notice d'utilisation | Vérifiez l'usage prévu. Pour qui ? Repérez les avertissements, les règles de stockage, les contre-indications et la langue appropriée. |
Dossiers qualité et essais | Cherchez un périmètre ISO 13485 correspondant. Vérifiez les analyses de risques, les résultats d'essais, les règles d'emballage et les dates de péremption. |
Dossiers de l'importateur et du représentant | Cherchez des données de traçabilité claires. Trouvez le contact pour les réclamations. Vérifiez les conditions de stockage et de transport. |
Le terme « déclaration de conformité UE du dispositif médical » désigne un document réel et signé pour cet article précis. Un simple certificat ISO 13485 est utile pour évaluer la qualité globale. Mais il ne prouve pas que le dispositif lui-même est conforme.
Quand un certificat d'organisme notifié est-il nécessaire ?
Faut-il toujours un organisme notifié ? Non. Cela dépend de la classe du dispositif et de la voie choisie. Vérifiez d'abord la voie réglementaire pour son usage principal. Consultez ensuite le groupe d'évaluation sur les listes officielles de la Commission européenne. Ne vous contentez pas de la première page du certificat. Demandez aussi toutes les pages annexes.
Examinez le périmètre du certificat
Lors d'un examen de certificat MDR d'organisme notifié, cherchez un numéro à quatre chiffres. Rapprochez le fabricant légal, le site de production et la famille de dispositifs. Vérifiez la règle MDR exacte, les dates et les limites éventuelles. Assurez-vous absolument que votre modèle précis figure sur la liste. Parfois, un certificat de famille général omet votre version exacte.
Si les règles l'exigent, le marquage CE sur la boîte portera ce numéro à quatre chiffres. Reliez toujours vos vérifications à la voie déclarée.
Comment vérifier le produit et les dossiers de l'importateur ?
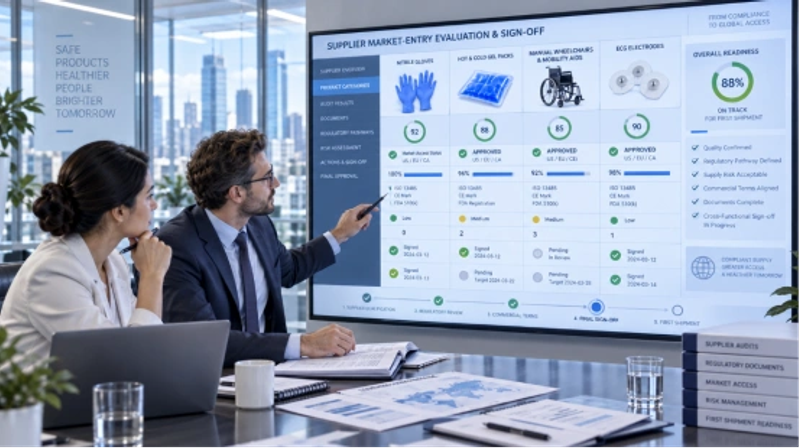
Utilisez une liste de contrôle MDR pour acheteur. Faites-le avant d'envoyer la commande au service financier. Placez l'échantillon physique à côté de l'étiquette et de la boîte. Comparez-les à la notice, à la déclaration de conformité et au périmètre du certificat. Enfin, vérifiez votre bon de commande : modèle, numéro de lot, UDI, avertissements et usage prévu.
Six vérifications pour un échantillon reçu
- Prenez une photo claire de l'étiquette. Notez le modèle, le lot, le numéro de série et l'UDI.
- Placez l'étiquette et la notice à côté de la déclaration signée. Assurez-vous qu'ils correspondent.
- Examinez attentivement le marquage CE. Exige-t-il un numéro d'organisme notifié à quatre chiffres ? Si oui, trouvez-le.
- Vérifiez l'exactitude des coordonnées du fabricant et du représentant UE.
- Comparez l'échantillon à la maquette approuvée et à votre cahier d'achat.
- Conservez tous ces documents vérifiés. Gardez les e-mails du vendeur, le nom du vérificateur et la date.
Si votre équipe cherche à vérifier des documents de certificat CE pour dispositif médical, ce contrôle documentaire est très utile. Si vous repérez un UDI étrange, un périmètre erroné ou une mauvaise date, arrêtez-vous. Signalez le problème avant de payer.
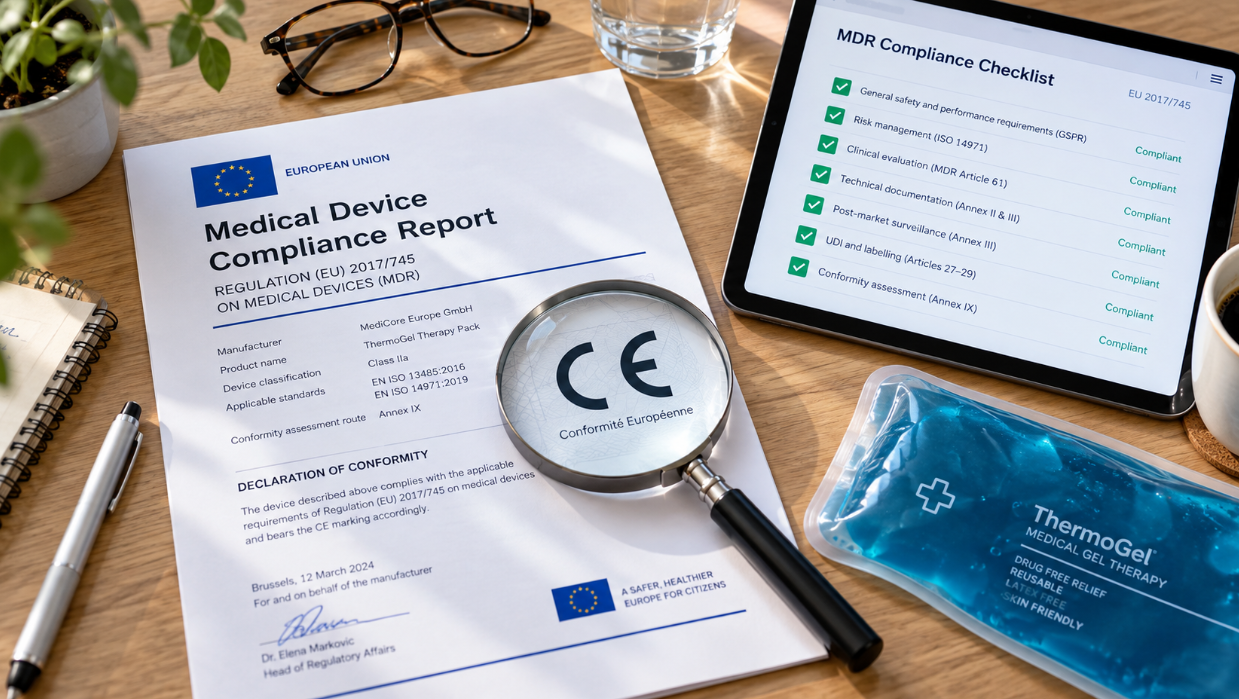
Vérifiez les exigences UE de l'importateur de dispositifs médicaux
L'importateur porte de lourdes responsabilités. Il doit vérifier les essais du fabricant, la déclaration de conformité et les dossiers techniques. En outre, il contrôle les étiquettes, la notice et l'UDI lorsque nécessaire. Cette entité doit disposer d'un nom et d'une adresse physique traçables. Elle doit établir des règles strictes de stockage et de transport sûrs. Un système fiable de gestion des réclamations et des produits défectueux est également indispensable. Évaluez toujours les obligations précises de l'article 13 pour votre accord.
Que permet de vérifier le catalogue produits 2026 ?
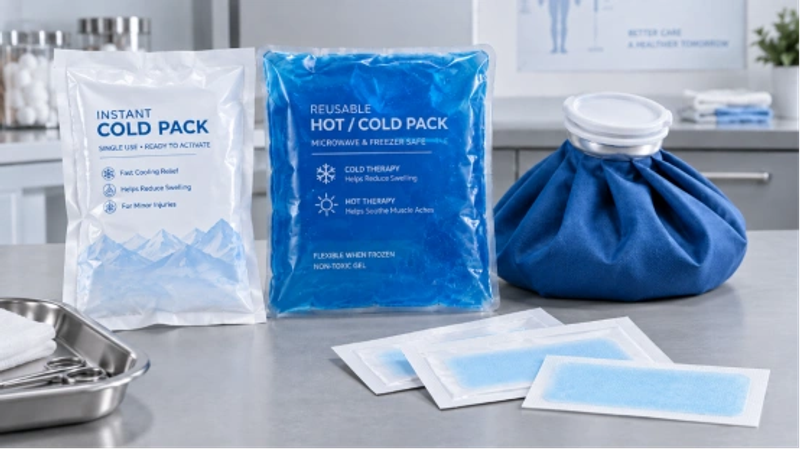
Le catalogue 2026 vous offre un point de départ rapide pour demander des documents. Il répertorie de nombreux articles : protection des mains, voies respiratoires et visage. Il présente les produits corporels, les équipements ECG et ESU, ainsi que les soins personnels et la désinfection. Il liste aussi les articles chauds et froids et les produits de réadaptation en fauteuil roulant.
Produit du catalogue | Marquage indiqué | Question de l'acheteur |
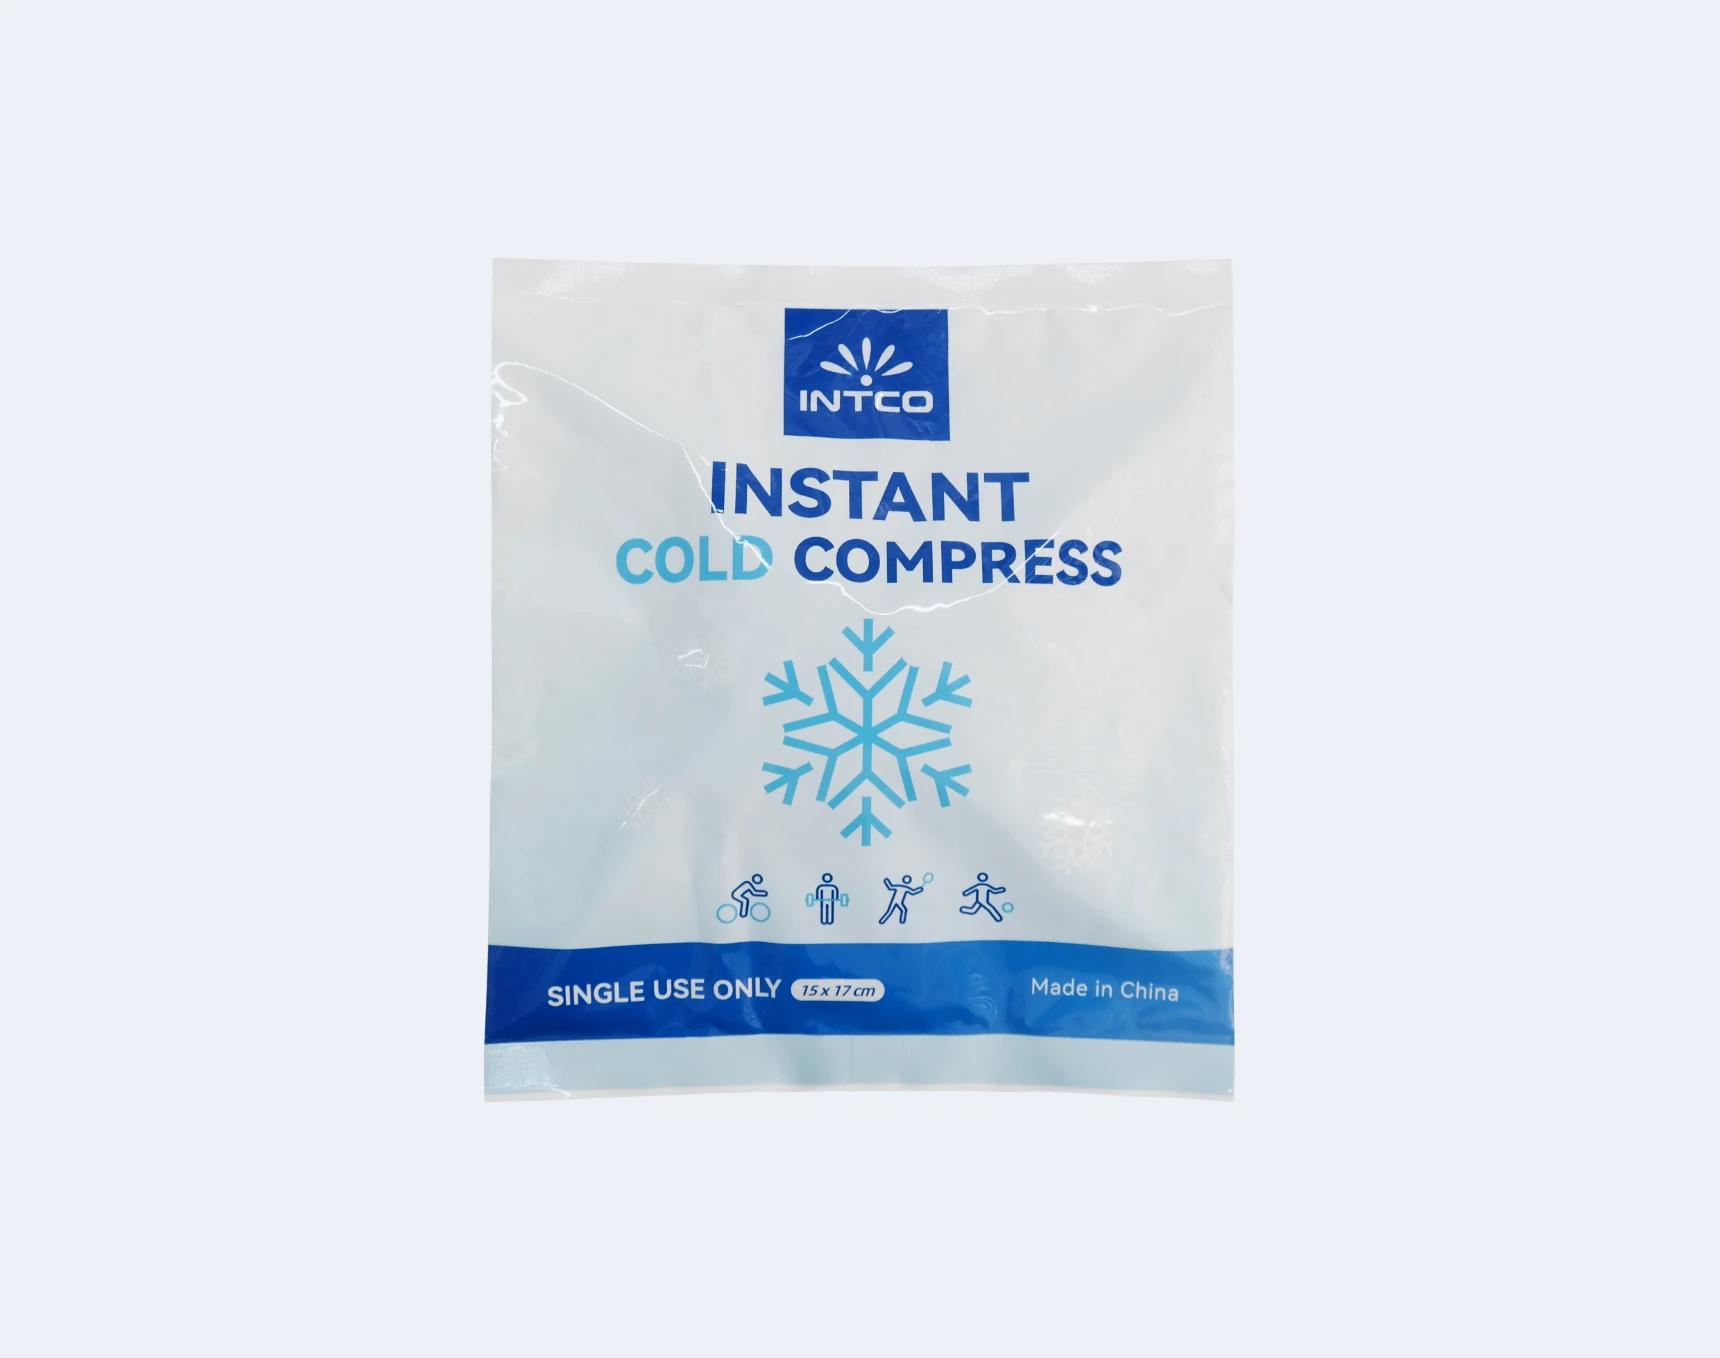
Poche de froid instantanée, p. 55 | CE 0197, FDA, EN ISO 13485 | Quelle taille, quel modèle et quel usage ? La déclaration et le périmètre correspondent-ils à cette référence exacte ? |
Sac de glace, p. 56 | CE (autodéclaration classe I), référencement FDA | Quelle voie réglementaire couvre cette version la plus récente et son étiquette ? |
Poche chaude instantanée, p. 58 | CE 0197, FDA, EN ISO 13485 | Cet article précis et son usage déclaré figurent-ils dans le périmètre du certificat ? |
Poche de gel, p. 60 | CE 0197, FDA, EN ISO 13485 | Quels matériaux, quel modèle et quelle maquette sont exactement suivis ? |
Patch rafraîchissant fièvre, p. 64 | CE (autodéclaration classe I), EN ISO 13485 | Quelle classe et quel usage exact figurent dans le dossier UE actuel ? |
Remarque : l'enregistrement d'établissement et le référencement de dispositif auprès de la FDA ne constituent ni une approbation FDA ni une autorisation 510(k). Les voies de marquage CE et les exigences de certification varient selon la classification réglementaire du produit.
Ces marquages de catalogue ne sont que de simples indices. Ils vous aident à présélectionner les articles. Demandez toujours la déclaration de conformité spécifique à la référence et le périmètre du certificat. Obtenez l'étiquette, la notice et les documents de traçabilité avant de déclarer un article conforme au MDR.
Comment INTCO Medical peut-elle accompagner un dossier d'achat traçable ?
Lorsque vous achetez de nombreux articles médicaux différents, le suivi des documents occupe une grande partie du travail. INTCO Medical propose un large catalogue : consommables médicaux, produits de thérapie chauds et froids et accessoires ECG. Elle propose aussi des articles de soins personnels et des équipements de réadaptation. Vous pouvez ainsi mener un grand audit fournisseur unique. Mais vous conservez vos règles strictes pour chaque référence.
Le meilleur atout est le niveau de détail de chaque produit. Le catalogue indique les tailles, les matériaux et les modes d'emploi. Il présente les formes d'emballage et des marquages de certification clairs pour certains articles. Utilisez ces éléments pour rédiger un appel d'offres et planifier vos échantillons. Demandez ensuite la déclaration de conformité et les résultats d'essais correspondants. Obtenez la maquette d'étiquetage et sachez comment vous serez informé d'un changement de composant.
FAQ
Q1 : Le marquage CE suffit-il à prouver la conformité au MDR ?
A : Non. Le marquage CE indique que le fabricant a déclaré la conformité du dispositif aux exigences UE applicables, conformément à la procédure d'évaluation pertinente. Vous devez encore réunir la déclaration signée et, le cas échéant, les preuves de l'organisme notifié. Il vous faut aussi l'étiquette, la notice, les détails exacts du dispositif et le périmètre pour l'article acheté.
Q2 : Que demander en priorité en tant qu'acheteur UE ?
A : Demandez d'abord le modèle exact et son usage prévu. Obtenez la déclaration de conformité UE la plus récente pour le dispositif. Procurez-vous l'étiquette, la notice et toutes les pages du périmètre du certificat d'organisme notifié si cela s'applique.
Q3 : Tout dispositif requiert-t-il un certificat d'organisme notifié ?
A : Non, cela dépend de la classe MDR et de la voie d'évaluation choisie. Vérifiez la voie réglementaire spécifique de l'article. Puis, vérifiez le certificat et son périmètre auprès de l'organisme émetteur.
Q4 : Quelles sont les principales exigences UE de l'importateur ?
A : Vous devez vérifier les essais du fabricant, la déclaration de conformité et les dossiers techniques. Examinez les étiquettes, la notice et l'UDI si nécessaire. Assurez-vous aussi d'un bon stockage, d'une traçabilité claire, d'un traitement des réclamations et de plans pour les produits défectueux.
Q5 : Comment utiliser un marquage CE de catalogue ?
A : Considérez-le comme une simple indication. Servez-vous-en pour poser davantage de questions. Demandez la déclaration de conformité propre à la référence et le périmètre du certificat. Obtenez l'étiquette, la notice et les documents reliant votre article au fabricant légal et à son usage réel.
Actualités associées