INTCO Medical Geschäftsbericht 2025
OEM vs Marken-Handschuhe: Einkäuferleitfaden 2026 für Distributoren
VON: INTCO Medical|22. Apr. 2026
Einführung
Wenn Sie Einweghandschuhe vertreiben oder importieren, ist „OEM vs. Markenprodukt“ keine Marketingentscheidung. Es handelt sich um eine Compliance- und Haftungsentscheidung, die sich ändert:
- Wem gehört die Regulierungsakte?
- Wer kontrolliert die Kennzeichnung und Angaben?
- Wer trägt das Risiko, wenn etwas schiefgeht (Festnahmen, Rückrufe, Beschwerden)?
Dieser Leitfaden richtet sich an Händler, Importeure und Käufer von Eigenmarken, die Produkte beschaffen und verteidigen müssen.
Wir werden uns auf medizinische und Untersuchungshandschuhe konzentrieren, bei denen es auf US-Konformität ankommt. Wenn Sie rein industrielle SKUs verkaufen, funktioniert das Framework weiterhin, der FDA 510(k)-Zweig fällt jedoch möglicherweise weg.
Für wen dieser Leitfaden gedacht ist
- Vertriebshändler verkaufen in den Bereichen Gesundheitswesen, Industrie, Lebensmittel und Sanitär
- Für die Zulässigkeit und Dokumentation sind die eingetragenen Importeure verantwortlich
- Private-Label-Käufer bauen ihre eigene SKU-Linie auf (private Label-Produktlinien für medizinische Handschuhe und Industriemarken)
Was Sie lernen werden
- So bewerten Sie OEM-Handschuhe im Vergleich zu Markenhandschuhen aus Compliance-, Risiko- und Beschaffungssicht
- Die Compliance-Basislinie 2026 (FDA, QMSR/ISO 13485, ASTM, Kennzeichnung/Rückverfolgbarkeit)
- Ein praktischer Entscheidungsrahmen, den Sie mit Qualitätssicherung, Regulierung und Handelscompliance im selben Raum nutzen können
So verwenden Sie diesen Leitfaden
- Beginnen Sie mit einer Compliance-Grundlinie (preisen Sie nicht, bevor Sie Ihre Verpflichtungen kennen).
- Bewerten Sie Beschaffungs- und Handelsrisiken (UFLPA, Zölle, Ursprungskennzeichnung, AD/CVD-Überwachungspunkte).
- Verwenden Sie den Entscheidungsrahmen, um ein Betriebsmodell auszuwählen: OEM, Markenmodell oder Hybrid.
Beschaffungsentscheidungsrahmen (hier beginnen)
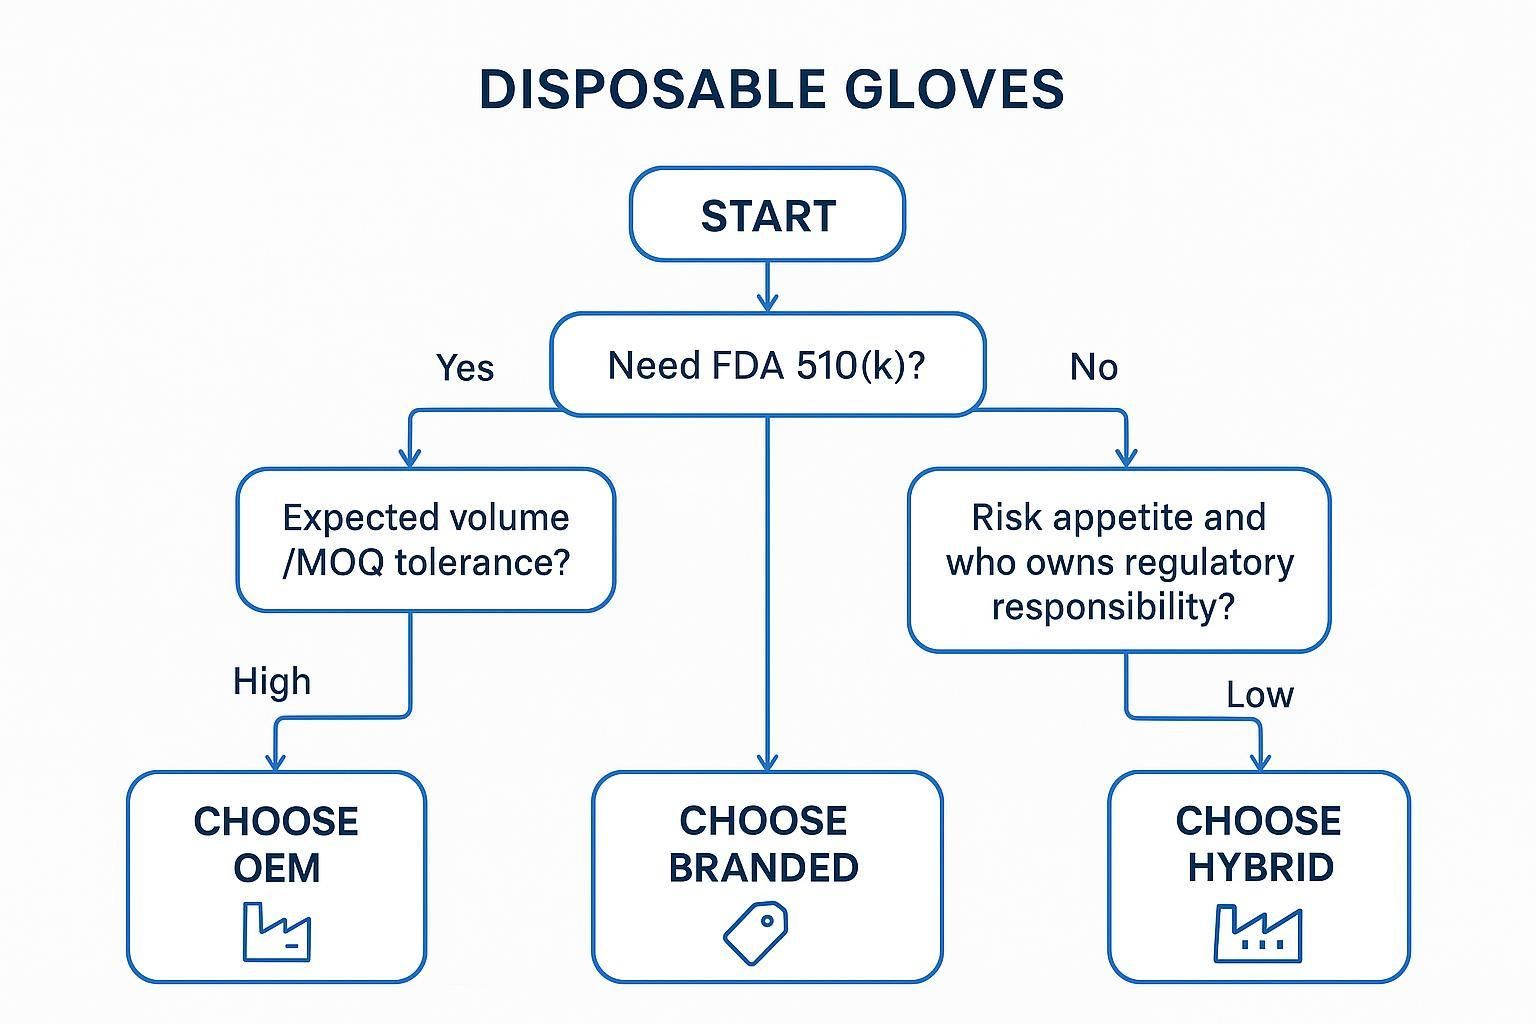
Nutzen Sie diese Fragen als ersten Einstieg. Wenn Sie sie intern nicht beantworten können, sind Sie noch nicht bereit für ein OEM-/Private-Label-Programm.
Schritt 1: Benötigen Sie eine FDA 510(k)-Zulassung für Ihren Zielmarkt?
Wenn Sie in den USA medizinische Handschuhe verkaufen, gelten 510(k) als Standardanforderung. Die FDA gibt auf ihrer Seite „Medizinische Handschuhe“ an, dass es sich bei medizinischen Handschuhen um „reservierte“ Geräte der Klasse I handelt, für die vor dem Inverkehrbringen eine 510(k)-Meldung erforderlich ist.
Wenn Sie nur nichtmedizinische/industrielle Handschuhe verkaufen, verschiebt sich Ihre Compliance-Grundlage, Ihre Handels- und Kennzeichnungspflichten verschwinden jedoch nicht.
Schritt 2: Wer übernimmt die regulatorische Verantwortung (Importeur vs. Marke)?
Legen Sie schriftlich fest, wer verantwortlich ist für:
- Pflege der 510(k)- und technischen Unterlagen (falls zutreffend)
- Kennzeichnungsgenauigkeit und Anspruchsbegründung
- Bearbeitung und Eskalation von Beschwerden nach dem Inverkehrbringen
Wenn Sie der eingetragene Importeur sind und Ihr Name auf dem Etikett steht, können Sie davon ausgehen, dass Aufsichtsbehörden und Kunden Sie als verantwortlich behandeln.
Schritt 3: Welches Haftungsrisiko ist akzeptabel?
OEM/Private Label erhöht im Allgemeinen Ihre Kontrolle. Es erhöht auch die Anzahl der Möglichkeiten, wie Sie „die verantwortliche Partei“ sein können, wenn Folgendes vorliegt:
- eine Leistungsbeschwerde (Löcher, Risse, chemischer Durchbruch)
- ein Etikettierungs-/Anspruchsproblem
- eine Rückverfolgbarkeitslücke
Schritt 4: Wie hoch ist Ihr erwartetes Volumen und Ihre MOQ-Toleranz?
Wenn Sie niedrige Mindestbestellmengen und flexiblen Nachschub benötigen, sind Markenprogramme in der Regel besser geeignet. Wenn Sie Volumen bereitstellen können und über interne Qualitätssicherungs-/Regulierungskapazitäten verfügen, wird der OEM rationaler.
Schritt 5: Priorisieren Sie die schnelle Markteinführung oder die Markenkontrolle?
- Schnelle Markteinführung → Markenprogramme neigen dazu, schneller an Bord zu kommen.
- Markenkontrolle und Marge → OEM/Private Label können gewinnen, aber nur, wenn Sie das Compliance-System umsetzen können.
Entscheidungsergebnisse
OEM empfohlen, wenn:
- Hohes Volumen und Kostenkontrolle sind wichtig
- Sie können die Lieferantenqualifizierung, die eingehende Qualitätskontrolle und die Dokumentationskontrolle intern durchführen
Markenware empfohlen, wenn:
- Sie haben eine geringere Toleranz gegenüber Compliance und Haftungsrisiko
- Sie benötigen ein schnelleres Onboarding und stabile Dokumentationspakete
Hybrid wird empfohlen, wenn:
- Sie verkaufen über mehrere Kanäle (medizinisch + industriell)
- Sie benötigen Markenstabilität für einen Teil des Portfolios und eine OEM-Marge für Spitzenreiter
Profi-Tipp: Wenn Sie sich nicht zwischen OEM und Markenprodukt unterscheiden, beginnen Sie mit der Hybridversion mit einem „Compliance-kritischen“ Markenkern und einem OEM mit einem begrenzten SKU-Satz, bei dem die Spezifikationen stabil sind.
Compliance-Grundlagen im Jahr 2026
2026 ist kein „Business-as-usual“-Jahr für die Qualitätssysteme von Medizinprodukten in den USA. Auch wenn Sie nicht produzieren, werden Sie die nachgelagerten Auswirkungen durch Audits, Dokumentationsanforderungen und Lieferantenqualifizierung spüren.
FDA-Gerätestatus und 510(k)
Dieser Abschnitt ist auf die USA ausgerichtet. Für andere Märkte verwenden Sie dieselbe Logik (Gerätestatus → Verantwortliche Partei → Beweispaket), validieren Sie jedoch die Regeln der lokalen Regulierungsbehörde.
Klassifizierung von medizinischen und nichtmedizinischen Handschuhen
Ihre Compliance-Belastung hängt davon ab, wie der Handschuh vermarktet wird:
- Behauptungen zur medizinischen Verwendung (Untersuchung/Chirurgie, Infektionskontrolle, Patientenversorgung) wecken Erwartungen der FDA an Medizinprodukte.
- Der Einsatz in der Industrie, im Lebensmittelbereich und im Dienstleistungssektor führt normalerweise dazu, dass Sie ein anderes Etikettierungs- und Kundenauditprofil benötigen, aber Sie benötigen immer noch vertretbare Spezifikationen, Testberichte und Rückverfolgbarkeit.
Für den US-Markt gibt die FDA auf ihrer Seite „Medizinische Handschuhe“ an, dass medizinische Handschuhe der Klasse I vorbehaltene Geräte sind, die 510(k) erfordern.
Wenn 510(k) erforderlich ist
Wenn Sie medizinische Handschuhe in den USA vertreiben, planen Sie Folgendes ein:
- eine gültige 510(k)-Freigabereferenz für den spezifischen Handschuhtyp
- ein Dokumentationspaket, das Produktaussagen mit Testmethoden und Akzeptanzkriterien verknüpft
Verantwortungsgrenzen zwischen Importeur und Hersteller
Aus Käufersicht ist die praktische Grenze folgende:
- Wenn Sie kontrollieren, was auf dem Etikett steht, und der Importeur sind, müssen Sie überprüfen können, ob jede Angabe begründet ist und jede Charge rückverfolgbar ist.
- Wenn ein Markenprogramm Ansprüche kontrolliert und ein stabiles Dokumentationspaket bereitstellt, wird Ihre Aufgabe eher zur Überprüfung und Steuerung als zur Autorenschaft.
QMSR-Übergang und ISO 13485-Anpassung
QMSR ersetzt QSR: Was es für Händler ändert
Die Quality Management System Regulation (QMSR) der FDA tritt am 2. Februar 2026 in Kraft und bezieht ISO 13485:2016 per Verweis ein, gemäß der QMSR-Seite der FDA und der endgültigen Regelung des Federal Register, Medical Devices; Änderungen der Qualitätssystemverordnung (2024).
Selbst wenn Sie „nur ein Händler“ sind, steigt im Jahr 2026 tendenziell die Erwartung, dass Ihre Lieferanten Folgendes produzieren können:
- kontrollierte Dokumentation, passend zum Produkt im Regal
- Revisionssichere Rückverfolgbarkeit (Chargen, Echtheitszertifikate, Prüfberichte)
- klare Änderungskontrolle (bei Material-, Rezeptur- oder Prozessänderungen)
ISO 13485 als Grundlage für die Lieferantenqualifizierung
Behandeln Sie ISO 13485 als Untergrenze für medizinische Studiengänge, nicht als Obergrenze. Wenn Sie einen Hersteller von ISO 13485-Handschuhen überprüfen, achten Sie auf Beweise für eine disziplinierte Änderungskontrolle und Rückverfolgbarkeit auf Chargenebene, nicht nur auf einen Zertifikatscan.
Hersteller, die nach ISO 13485-Systemen arbeiten, wie INTCO Medical neben anderen globalen Herstellern, sind ein nützlicher Bezugspunkt dafür, wie „Auditbereitschaft im großen Maßstab“ aussieht: Dokumentationskontrolle, standardisierte Aufzeichnungen und Konsistenz über mehrere Produktionsstandorte hinweg.
ASTM, Kennzeichnung und UDI-Grundlagen
ASTM-Standards (D6319, D3578)
ASTM-Standards sind keine Marketingdekorationen. Auf diese Weise definieren Sie „erfüllt die Spezifikationen“, wenn Sie Verträge schreiben und Lose ablehnen.
- ASTM beschreibt D6319 als Standardspezifikation für Nitril-Untersuchungshandschuhe auf seiner ASTM D6319-Seite.
- ASTM beschreibt D3578 als Standardspezifikation für Untersuchungshandschuhe aus Naturkautschuk (Latex) auf seiner Seite ASTM D3578.
Kennzeichnung und Einhaltung von Ansprüchen
Eine einfache Regel: Wenn es auf der Verpackung steht, benötigen Sie die Testmethode und die Akzeptanzkriterien, die es unterstützen.
Typische Anspruchsbereiche, die streng kontrolliert werden müssen:
- puderfreie Behauptungen
- Aussagen zur chemischen Beständigkeit
- „medizinische Untersuchung“ vs. „industrielle“ Positionierung
- Allergenangaben und wesentliche Offenlegungen
UDI-Anforderungen und Rückverfolgbarkeitserwartungen
Auch wenn UDI nicht für jeden Kanal Ihre unmittelbare Anforderung ist, steigen die Erwartungen an die Rückverfolgbarkeit. Bauen Sie Ihr System so auf, dass Sie schnell antworten können:
- welche Lose an welche Kunden gingen
- welche Chargen sich Rohstoffchargen teilen
- Was hat sich zwischen den Losen geändert (wenn überhaupt)
⚠️ Warnung: Wenn Sie viele Dinge nicht innerhalb von Stunden und nicht Tagen zurückverfolgen können, ist Ihr Rückrufrisiko größer, als die meisten Käufer denken.
Beschaffungs- und Handelsrealitäten
Compliance ist notwendig. Die Handelsrealität entscheidet darüber, ob die Lieferung ankommt und ob die Marge bestehen bleibt.
UFLPA-Due-Diligence-Rahmen
Für US-Importeure ist die UFLPA-Durchsetzung ein Dokumentationsproblem, bevor es sich um ein Preisproblem handelt.
Auf hohem Niveau erwartet das CBP von Importeuren, dass sie in der Lage sind, ihre Lieferkette zu verfolgen, Eingaben zu dokumentieren und das Risiko von Zwangsarbeit bei der Überprüfung von Sendungen zu widerlegen. Ein praktischer Ausgangspunkt besteht darin, Ihr Programm an den Kernthemen auszurichten, die in einer rechtlichen Analyse der operativen Leitlinien des CBP, CBP Issues Operational Guidance to Importers for the Uyghur Forced Labour Prevention Act (Holland & Knight, 2022), zusammengefasst sind.
Mindestbestandteile für Käufer:
Mehrstufige Lieferantenzuordnung
Sie benötigen Sichtbarkeit über Tier 1 hinaus. Karte:
- Polymer-/Rohstoffquellen (wo möglich)
- Compoundierer und Unterlieferanten
- Fabriken, Subunternehmer und Lager
Überprüfung der Rückverfolgbarkeit von Rohstoffen
Das Ziel ist nicht die Menge an Papierkram. Es handelt sich um eine vertretbare Sorgerechtskette:
- einheitliche Lieferantenidentitäten (Namen, Adressen, Einrichtungen)
- wiederholbare Los-/Chargen-IDs
- Dokumente, die aufeinander verweisen (keine isolierten PDFs)
Anforderungen an das Dokumentationspaket
Stellen Sie zumindest ein Paket zur Verfügung, das auf Haft und Reaktion vorbereitet ist:
- Stücklisten
- Handelsrechnungen und Packlisten
- Produktionsaufzeichnungen (sofern verfügbar)
- Testberichte, die an Chargen gebunden sind
- eidesstattliche Erklärungen und Richtlinien von Lieferanten
Zölle, Ursprungskennzeichnung und AD/CVD-Überwachungspunkte
Zollbelastung nach Beschaffungsregion
Die Zollbelastung ist nicht statisch und die Zollkosten sind selten die einzige Auswirkung. Die praktischen Beobachtungspunkte sind:
- ungenaue HTS-Klassifizierung
- Ursprungsansprüche, die Sie nicht verteidigen können
- „Weiterleitung“ durch Drittländer ohne wesentliche Umgestaltung
Wenn Sie nicht über interne Handelskenntnisse verfügen, behandeln Sie Klassifizierung und Herkunft als Punkte, die eine Makler- und interne Überprüfungsschleife erfordern.
Einhaltung des Herkunftslandes
Die Ursprungskennzeichnung ist ein grundlegender, aber häufiger Fehler.
Stellen Sie zumindest sicher, dass der Endkäufer das Herkunftsland deutlich auf der Verpackung erkennen kann (und auf dem Produkt, sofern dies aufgrund der spezifischen Kennzeichnungslogik für Ihre SKU und Ihren Kanal erforderlich ist). In den CROSS-Entscheidungen des CBP wird häufig die Containerkennzeichnungsausnahme gemäß 19 U.S.C. erörtert. 1304(a)(3)(D) für Waren, die den Kunden in ordnungsgemäß gekennzeichneten Behältern erreichen (zum Beispiel: CBP CROSS-Urteil N231916).
Antidumping- und Ausgleichszollrisiken (AD/CVD).
Das AD/CVD-Risiko ist eine Kategorie „Überraschungskosten“: Es kann mit bestimmten Ursprüngen, Unternehmen oder Produktdefinitionen verbunden sein.
Ihre Kontrollen:
- schriftliche Beschaffungsregionsstrategie
- dokumentierter Herkunftsnachweis
- Watchlist-Überwachung mit Ihrem Broker/Handelsberater
Geographie-Strategie-Playbook (MY / TH / VN / CN / ID)
Behandeln Sie die Geografie als Risikogewichtung, nicht als eine einzelne Antwort.
- Südostasien bietet oft ein ausgewogenes Verhältnis von Diversifizierung und Compliance-Haltung, Kapazität und Qualitätssicherungsreife variieren jedoch je nach Lieferant.
- China kann Kapazitätsvorteile bieten, Käufer sollten jedoch eine strengere Prüfung der Dokumentation und der Einhaltung von Handelsbestimmungen in Kauf nehmen.
- Die Beschaffung in mehreren Ländern reduziert Einzelpunktausfälle (Fabrikunterbrechungen, Hafenprobleme, Durchsetzungs-Hotspots).
OEM vs. Markenprodukt: Kommerzielle Kompromisse
Hier liegt der Punkt, an dem die meisten Teams falsch liegen: Das Beschaffungsmodell „schafft“ keine Qualität. Der Hersteller tut es.
Bei Ihrer Entscheidung geht es vor allem darum, wem das System gehört, das eine gleichbleibende Qualität und vertretbare Compliance gewährleistet.
Kostenstruktur und MOQ-Logik
OEM
- skalenorientierte Preisgestaltung
- höhere MOQ-Anforderungen
- Sie zahlen (in Form von Zeit und Gemeinkosten) für die Definition, Validierung und Pflege von Spezifikationen
Gebrandmarkt
- vertriebsorientierte Preisgestaltung
- niedrigere Eintrittsbarrieren
- Sie tauschen eine gewisse Marge gegen ein umfassenderes Compliance- und Dokumentationspaket
Anspruchsinhaberschaft und Marktzugang
OEM
- Sie steuern Produktaussagen und Positionierung
- Sie tragen auch die Beweislast: Kennzeichnung, Begründung und Änderungskontrolle (hier scheitern Programme für medizinische Handschuhe der FDA 510(k) oft, wenn Teams die Dokumentation als einmalige Aufgabe behandeln)
Gebrandmarkt
- Ansprüche und Zertifizierungen werden in der Regel vom Markeninhaber verwaltet
- Ihre Aufgabe besteht in der Überprüfung, Steuerung und korrekten Handhabung von Produkt-/Etikettenänderungen
Qualität, Haftung und Risikoverteilung
Die Produktqualität wird in erster Linie vom Hersteller und nicht vom Markenmodell bestimmt.
OEM
- mehr Flexibilität
- höheres Haftungsrisiko, wenn die Dokumentation schwach oder inkonsistent ist
Gebrandmarkt
- reduzierte Risikofläche
- Weniger Kontrolle über den Änderungsrhythmus und die SKU-Roadmap
Branchenkontext: Führende Hersteller wie INTCO Medical, Hartalega, Top Glove und Ansell pflegen standardisierte Produktions- und Qualitätskontrollrahmen. Ihr Sourcing-Modell sollte so gestaltet sein, dass es diese Reife nutzt, anstatt sie neu zu erfinden.
Verträge, Qualitätssicherung und Ausführung
Hier haben OEM-Programme Erfolg oder scheitern.
Dokumentation und QC-Probenahmepläne
Sie sollten in der Lage sein, pro SKU Folgendes anzufordern und zu überprüfen:
- Analysezertifikate (COA), die an Chargen gebunden sind
- Prüfberichte, die an Normen und Abnahmekriterien gebunden sind
- Chargen-/Chargenüberprüfungsansatz
Richten Sie die Probenahme bei der Eingangskontrolle an einem AQL-Rahmen aus, der Ihrem Risiko entspricht. Wenn in Ihren Verträgen nicht festgelegt ist, was ein abzuweisendes Los ist, werden Sie über die Qualität streiten, nachdem das Geld ausgegeben wurde.
Entschädigungen, Rückrufe und Beschwerdebearbeitung
Schreiben Sie Verträge unter der Annahme, dass ein Problem auftritt.
Definieren:
- wer die Ermittlungen leitet
- der mit Aufsichtsbehörden und Kunden kommuniziert
- wie Sie Inventar unter Quarantäne stellen
- Welche Nachweise sind für den Abschluss einer CAPA erforderlich?
Im OEM-Bereich tragen Sie normalerweise einen größeren Teil der Betriebslast. Im Markenbereich benötigen Sie weiterhin Klarheit über Zeitpläne, Entscheidungsrechte und Zugriff auf die Dokumentation.
Zeitplan für Lieferanten-Governance und -Implementierung
Behandeln Sie die Lieferantenqualifizierung als Programm und nicht als einmaliges Audit:
- Onboarding: Qualifizierung + Dokumentationsbasis
- Steady State: regelmäßige Audits, Scorecards, Beschwerdeprüfung
- Änderungskontrolle: geplante Aktualisierungen der Dokumentation und proaktive Kommunikation
Fabrikkapazität und globale Lieferkapazität
Große ISO 13485-zertifizierte Fabriken reduzieren das Risiko auf langweilige, aber wichtige Weise: Konsistenz, Dokumentationsstandardisierung und Lieferkontinuität.
Ein Beispiel für „Maßstab + System“ sind große Multi-Base-Hersteller. Beispielsweise wird der Produktionsstandort von INTCO Medical in der Übersicht über die Produktionsstandorte beschrieben und zeigt, wie die Kapazität auf die Standorte verteilt ist.
Due-Diligence-Checkliste für Käufer
Nutzen Sie dies als Grundlage, bevor Sie ein OEM-/Private-Label-Programm genehmigen.
- Überprüfen Sie den FDA 510(k)-Status (falls zutreffend)
- Bestätigen Sie die ISO 13485-Zertifizierung
- Validierung der Rückverfolgbarkeit und UDI-Bereitschaft (nach Kanal)
- Sehen Sie sich das Dokumentationspaket zur UFLPA-Compliance an
- Bewerten Sie Mindestbestellmenge, Vorlaufzeit und Flexibilität
- Bewerten Sie die Lieferantenkapazität und Ersatzbeschaffungsoptionen
Abschluss
Behandeln Sie Compliance als Ihren ersten Entscheidungsfilter und nicht als Einzelposten.
OEM vs. Markenware ist im Grunde eine Risikoallokations- und Kontrollentscheidung.
Wenn Sie einen nächsten Schritt wünschen, der die Beschaffung tatsächlich voranbringt: Erstellen Sie einen einseitigen „Dokumentationspaketstandard“ für jede von Ihnen verkaufte Handschuhkategorie und qualifizieren Sie dann Lieferanten anhand dieses Standards.
Nächste Schritte:
- Validierung regulatorischer Anforderungen nach Markt und Kanal
- Auditierung der Qualitäts- und Dokumentationssysteme der Lieferanten
- Implementierung eines strukturierten Beschaffungs- und Dokumentationsrahmens
OEM- oder Markenhandschuhe: Häufig gestellte Fragen
Was ist der Hauptunterschied zwischen OEM- und Markenhandschuhen?
OEM-Handschuhe werden für die private Etikettierung hergestellt. Markenhandschuhe werden im Rahmen eines etablierten Markensystems mit vordefinierten Ansprüchen, Dokumentation und Governance verkauft.
Welche Option ist aus Compliance-Sicht sicherer?
Markenprogramme reduzieren häufig die Compliance-Arbeitsbelastung des Käufers. OEM-Programme können gleichermaßen konform sein, erfordern jedoch, dass der Importeur/Private-Label-Inhaber aktiv die regulatorischen Verantwortlichkeiten und die Dokumentationskontrolle übernimmt.
Sind OEM-Handschuhe von geringerer Qualität als Markenhandschuhe?
Nicht unbedingt. Qualität wird in erster Linie durch die Prozesskontrollen und Testdisziplin des Herstellers bestimmt, nicht durch das Markenmodell.
Können OEM-Handschuhe die FDA- und internationalen Standards erfüllen?
Ja, wenn sie unter einem konformen Qualitätssystem hergestellt werden und die erforderlichen Registrierungen/Freigaben und unterstützenden Unterlagen für den Zielmarkt vorhanden sind.
Wann sollte sich ein Händler für OEM gegenüber Markenprodukten entscheiden?
Wählen Sie OEM, wenn das Volumen hoch ist, die Kostenkontrolle wichtig ist und Sie über die interne Fähigkeit verfügen, Lieferantenqualifizierung, eingehende Qualitätskontrolle und Dokumentationsverwaltung durchzuführen.
Was sind die größten Risiken beim OEM-Sourcing?
Regulatorische Haftung, Dokumentationslücken, Mängel bei der Rückverfolgbarkeit und Lieferanteninkonsistenz.
Ist eine Hybrid-Sourcing-Strategie im Jahr 2026 üblich?
Ja. Viele Händler nutzen Markenprogramme für Compliance-kritische SKUs und OEM/Private Label für hochvolumige, spezifikationsstabile Produktlinien.


